Wykres fazowy nie jest receptą obróbki cieplnej ani fotografią mikrostruktury. Jest mapą stanów równowagowych albo metastabilnych dla określonych składników, zmiennych i modelu. Pokazuje, jakie fazy mogą współistnieć, jakie mają składy i gdzie przebiegają granice — jeśli układ ma czas oraz drogę, aby do tego stanu dojść.
Rzeczywisty odlew, spoina, warstwa po laserze czy proszek w zimnym tyglu prawie zawsze niesie historię kinetyczną. Właściwe użycie wykresu polega więc na dwóch krokach: najpierw poprawnie odczytać równowagę, a potem ustalić, które przemiany są możliwe w dostępnym czasie, odległości i warunkach zarodkowania.
Streszczenie
Artykuł wyjaśnia składnik, fazę, skład, energię Gibbsa, potencjał chemiczny i regułę faz. Uczy czytania wykresów jednoskładnikowych, binarnych i ternarnych: likwidusu, solidusu, solwusu, linii wiążących, reguły dźwigni, układów izomorficznych, eutektycznych, perytektycznych, monotaktycznych i przemian w stanie stałym. Następnie wprowadza przechłodzenie, segregację, model Scheila, TTT/CCT, CALPHAD, niepewność baz i praktyczne zastosowania w odlewaniu, przetopie, spawaniu, AM oraz obróbce cieplnej.
1. Zmienne, składniki i opis faz
Co jest mapowane. Stan układu zależy między innymi od temperatury T, ciśnienia p, składu i energii. W metalurgii najczęściej używa się przekroju przy praktycznie stałym ciśnieniu, z temperaturą i składem na osiach. Wykres podpisany A–B nie opisuje automatycznie obecności tlenu, wodoru, azotu, materiału tygla ani strat przez parowanie. Jeśli te składniki wpływają na proces, rzeczywisty układ ma więcej wymiarów. Każdy wykres powinien mieć określone składniki, jednostkę składu, ciśnienie, źródło i status: równowagowy, metastabilny, obliczony albo eksperymentalny. Składnik nie jest tym samym co faza. Składnik jest minimalnym niezależnym zestawem substancji potrzebnym do opisania składu układu. Faza jest jednorodnym obszarem o określonej strukturze, składzie i właściwościach. W układzie Fe–C składnikami mogą być Fe i C, a fazami ciecz, ferryt, austenit, cementyt lub grafit zależnie od przyjętego układu i warunków. Jedna faza może zawierać oba składniki w roztworze. Ten sam składnik może być obecny w kilku fazach. Jednorodność fazy. „Jednorodna” oznacza brak granicy fazowej i ten sam rodzaj struktury w rozpatrywanej skali. Skład roztworu może zmieniać się ciągle, a faza nadal zachowuje tożsamość. Gradient składu w niedyfuzowanym dendrycie jest stanem nierównowagowym tej samej fazy, dopóki nie powstanie odrębna struktura. Drobne wydzielenia w osnowie tworzą już układ wielofazowy. Próg rozdzielczości metody ma znaczenie: faza niewidoczna optycznie może być wykryta w TEM lub dyfrakcji.
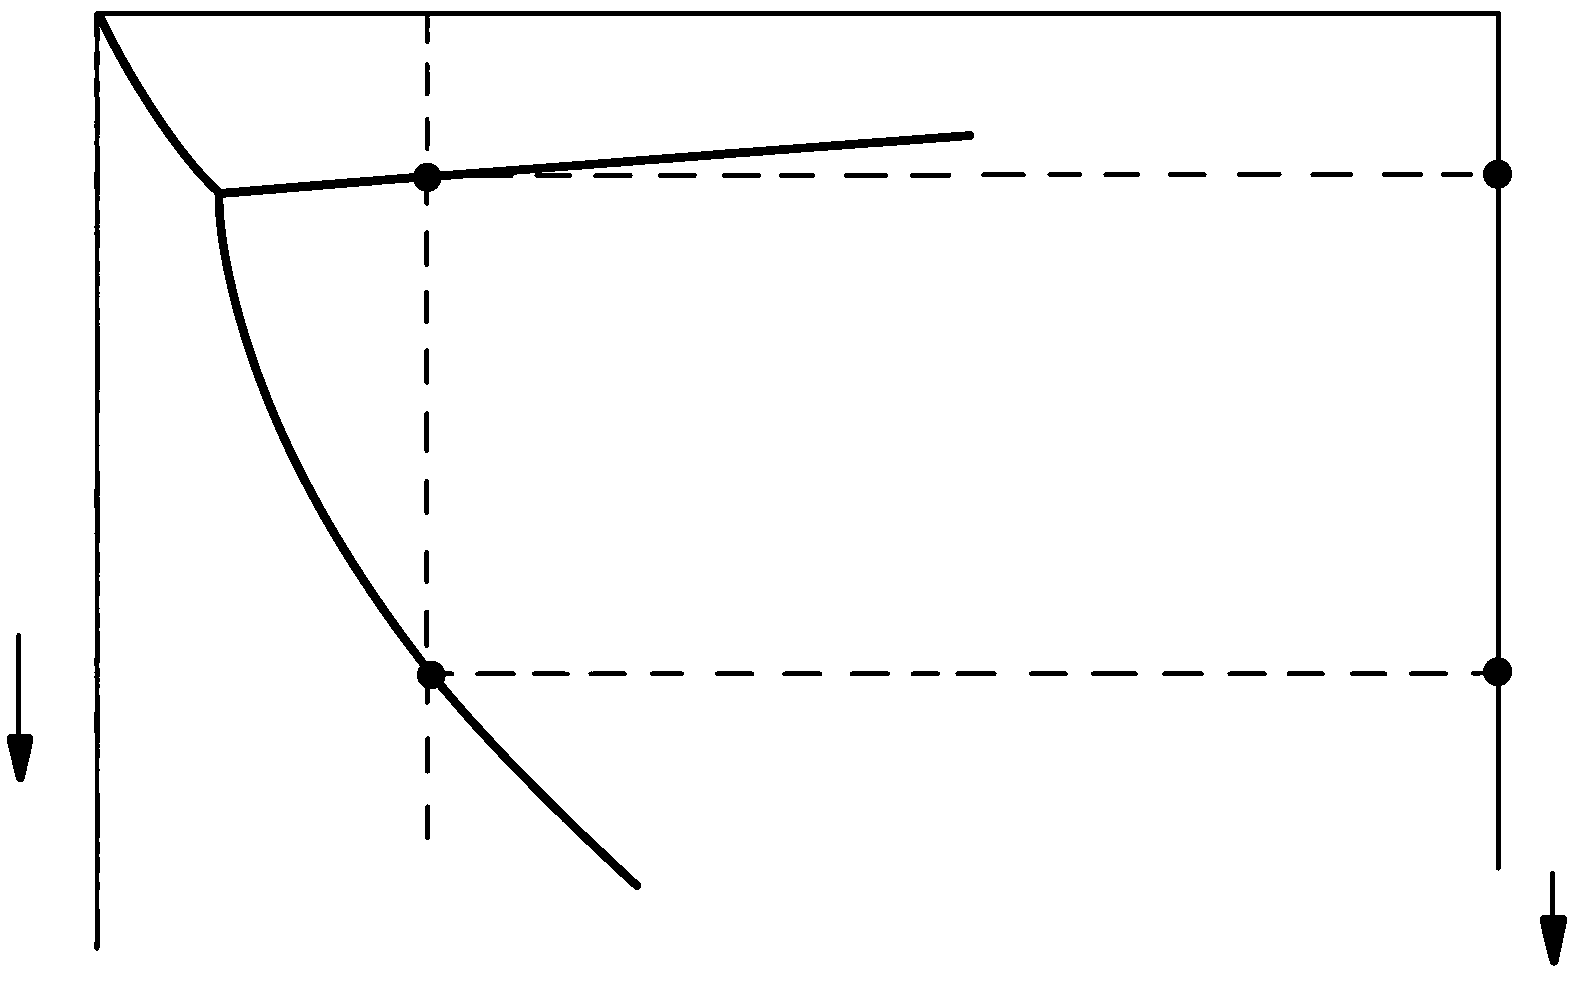
Skład całkowity i skład fazy. C0 oznacza średni skład próbki. W polu dwufazowym każda faza ma własny skład Cα i Cβ, odczytywany na końcach linii wiążącej. Skład całkowity leży między nimi i wynika z bilansu masy. Nie należy wpisywać C0 jako składu obu faz. Mikroanaliza pojedynczego wydzielenia nie jest więc pomiarem całego stopu, a analiza całej próbki nie mówi o rozdziale między fazy. Jednostka składu. Najczęstsze są procent masowy wt.%, atomowy at.% i ułamek molowy. Ten sam punkt ma różne wartości liczbowe w różnych skalach. Dla układu A–B przeliczenie ułamka masowego na molowy wymaga mas molowych: x_B = (w_B/M_B) / [(w_A/M_A)+(w_B/M_B)]. Przy pierwiastkach o bardzo różnych masach pomylenie osi może radykalnie zmienić interpretację. Uran–wodór jest przykładem, w którym mała masa wodoru czyni różnicę szczególnie dużą.
2. Termodynamiczne podstawy równowagi
Energia swobodna Gibbsa. Przy stałych T i p stan równowagi minimalizuje energię Gibbsa: G = H − T S. H reprezentuje wkład entalpiczny, a S entropię. Wzrost temperatury zwiększa znaczenie członu −TS, często stabilizując fazy o większej entropii, na przykład ciecz. Wykres fazowy jest geometrycznym skutkiem porównania energii możliwych faz w funkcji temperatury, ciśnienia i składu. Potencjał chemiczny. Potencjał chemiczny składnika i jest cząstkową molową energią Gibbsa: μ_i = (∂G/∂n_i)_(T,p,n_j). W równowadze między fazami potencjał każdego składnika jest równy. Różnica potencjału tworzy siłę napędową dyfuzji i reakcji. Stężenie jest łatwe do zmierzenia, ale to gradient potencjału, nie zawsze gradient samego stężenia, jest podstawową siłą termodynamiczną. Krzywe G–x. Dla układu binarnego można narysować molową G każdej fazy względem składu w ustalonej temperaturze. Stabilny stan leży na dolnej otoczce krzywych. Jeśli jedna krzywa jest najniższa, stabilna jest jedna faza o składzie całkowitym. Jeżeli niższą energię daje mieszanina dwóch faz, wyznacza ją wspólna styczna. Punkty styczności są składami równowagowymi, a proporcje wynikają z położenia C0 między nimi.
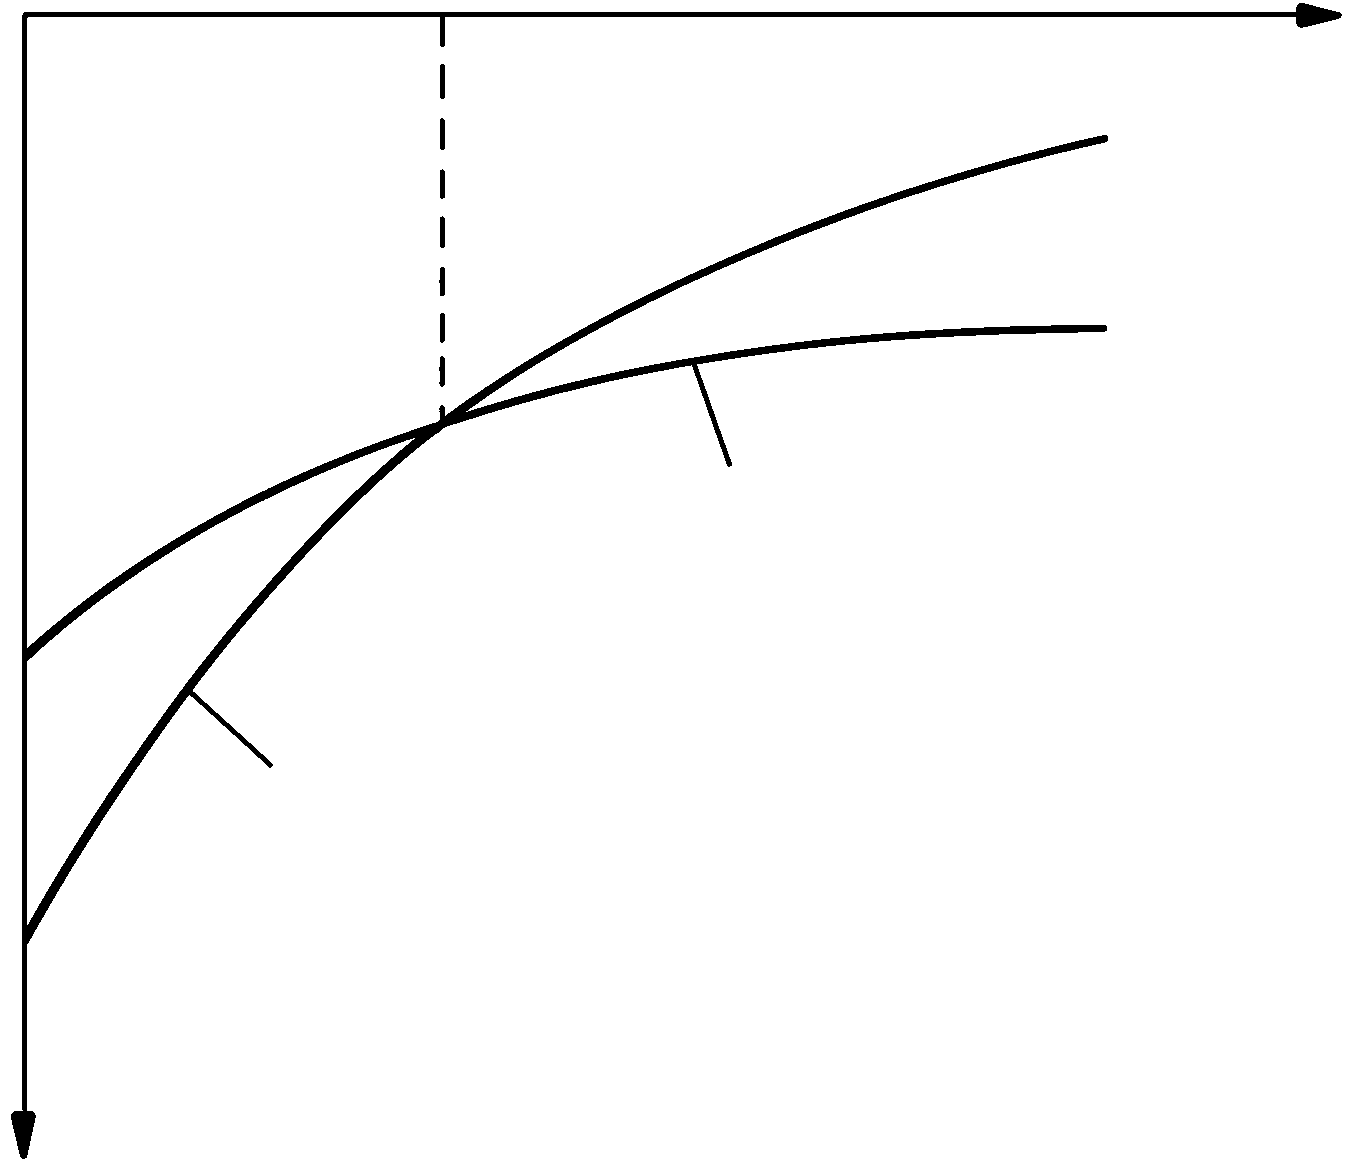
Wspólna styczna. Nachylenie wspólnej stycznej odpowiada warunkowi równości potencjałów chemicznych. Odcinek między punktami styku oznacza, że jednorodny roztwór o składzie pośrednim ma większą G niż mieszanina. Zmiana temperatury przekształca krzywe i przesuwa punkty styku. Ich ślad buduje granice pola dwufazowego na wykresie T–x. Reguła dźwigni jest bilansem na tej samej geometrii, a nie niezależną sztuczką rachunkową. Reguła faz Gibbsa. Dla układu bez reakcji o C składnikach i P fazach liczba stopni swobody: F = C − P + 2. Dwa dodatki odpowiadają temperaturze i ciśnieniu. Przy stałym ciśnieniu dla układów skondensowanych: F = C − P + 1. Stopień swobody mówi, ile zmiennych intensywnych można zmieniać niezależnie bez zmiany liczby faz. Punkt, linia i pole. W binarnym wykresie T–x przy stałym ciśnieniu pole jednofazowe ma F=2: można zmieniać T i skład. Pole dwufazowe ma F=1: po wybraniu temperatury składy faz są ustalone końcami tie line. Trzy fazy dają F=0, więc współistnieją w określonej temperaturze i przy określonych składach faz. Na wykresie tworzy to poziomą reakcję niezmienną. Skład całkowity próbki wzdłuż tej izotermy zmienia proporcje, nie składy współistniejących faz.
3. Czytanie pól i granic wykresu
Wykres jednoskładnikowy p–T. Dla czystej substancji pola ciała stałego, cieczy i gazu oddzielają krzywe równowagi. Na krzywej współistnieją dwie fazy, w punkcie potrójnym trzy. Punkt krytyczny kończy linię ciecz–gaz. Dla metalu proces przetopu przy niskim ciśnieniu może wejść w obszar intensywnego parowania składnika, którego nie pokazuje zwykły binarny T–x przy 1 bar. Ciśnienie zmienia temperatury przemian, zwykle słabo dla skondensowanych faz, ale istotnie dla gazów i procesów próżniowych. Likwidus. Likwidus oddziela pole całkowicie ciekłe od pola ciecz + faza stała. Przy chłodzeniu równowagowym przekroczenie tej linii oznacza możliwość pojawienia się pierwszego ciała stałego. Rzeczywiste zarodkowanie może wymagać przechłodzenia. Temperatura pierwszego wykrytego kryształu może więc być niższa od równowagowego likwidusu. W stopie wieloskładnikowym likwidus jest powierzchnią, a wykres dwuwymiarowy może być tylko przekrojem lub projekcją. Solidus. Solidus oddziela pole ciało stałe + ciecz od całkowicie stałego. Między likwidusem a solidusem stop ma zakres krzepnięcia. Szeroki zakres zwiększa podatność na mikrosegregację i niektóre pęknięcia gorące, lecz zachowanie zależy też od przepuszczalności dendrytów, skurczu i zasilania. W procesie nierównowagowym ostatnia ciecz może przetrwać poniżej równowagowego solidusu przez wzbogacenie w składniki obniżające temperaturę topnienia.
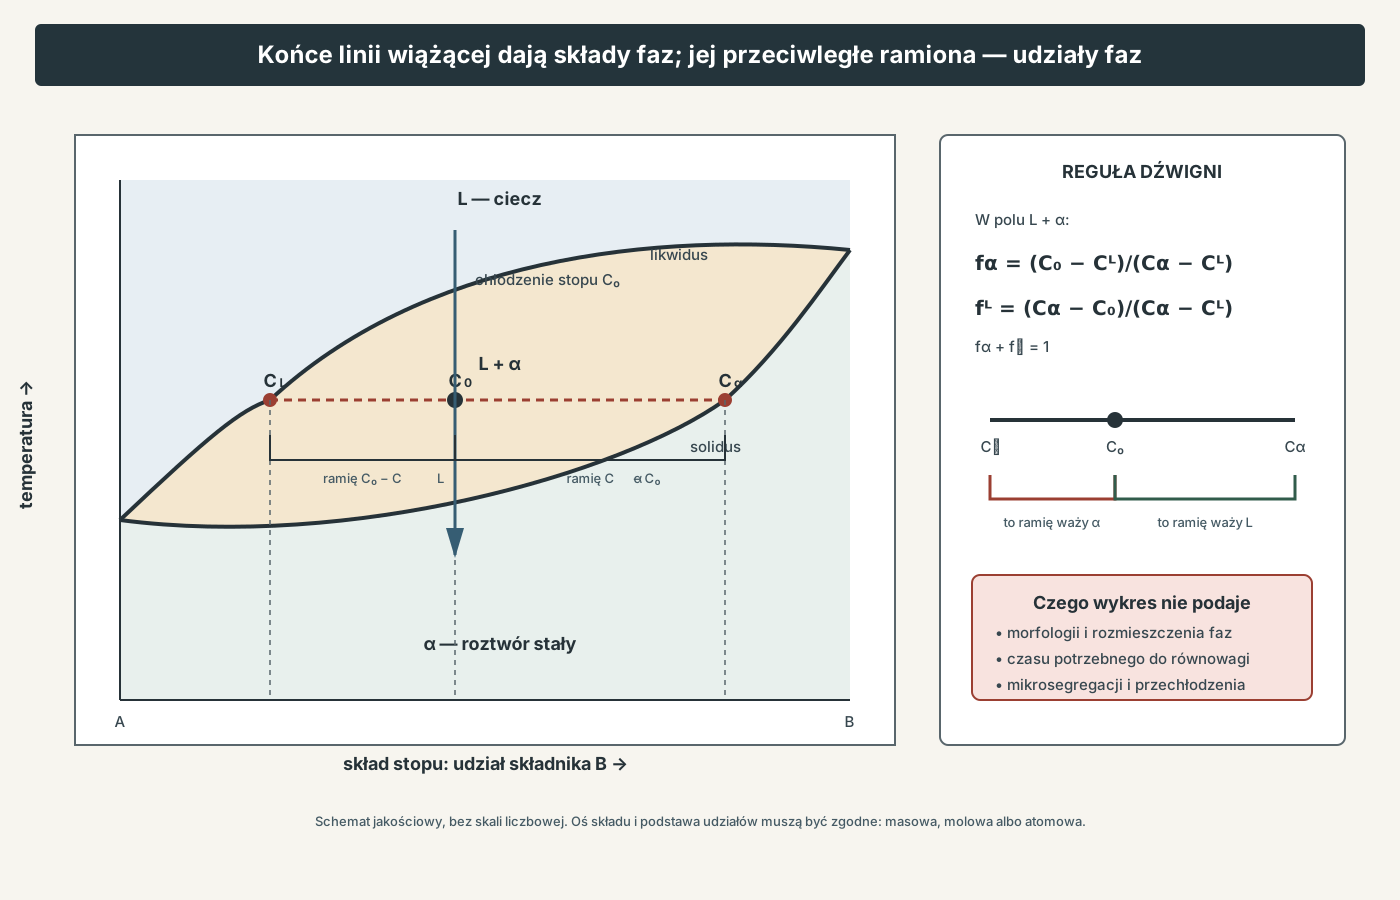
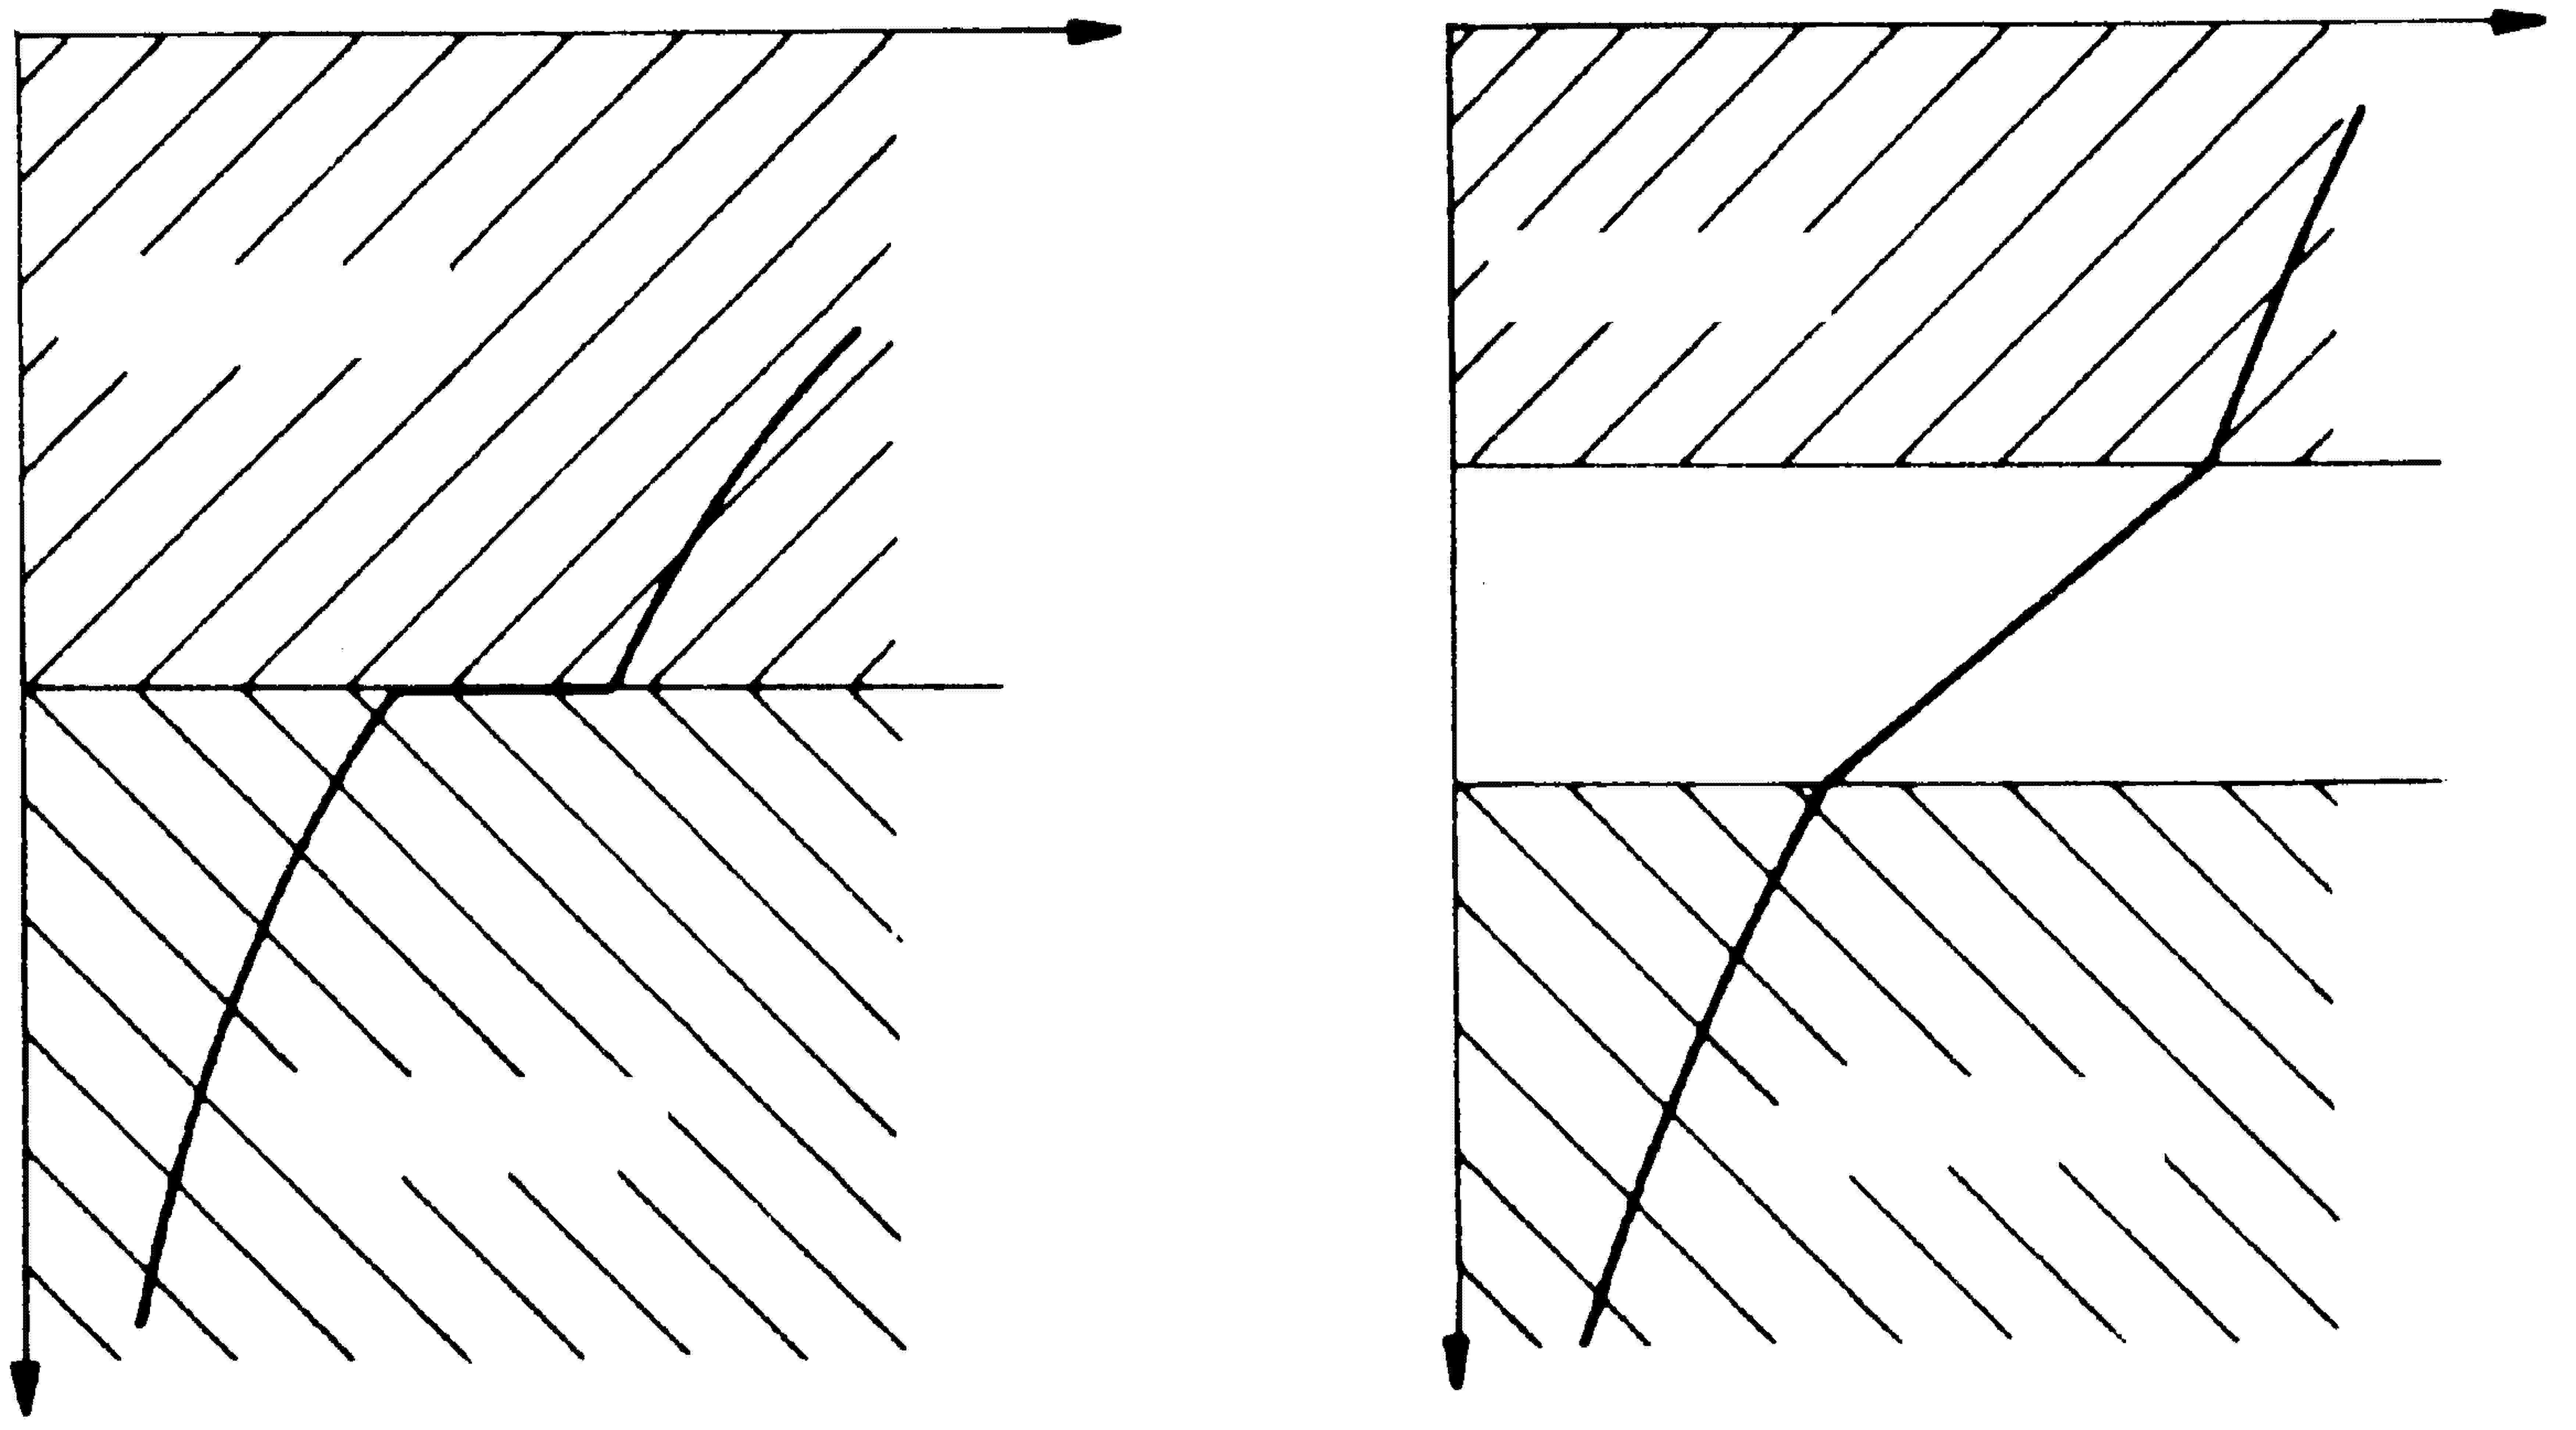
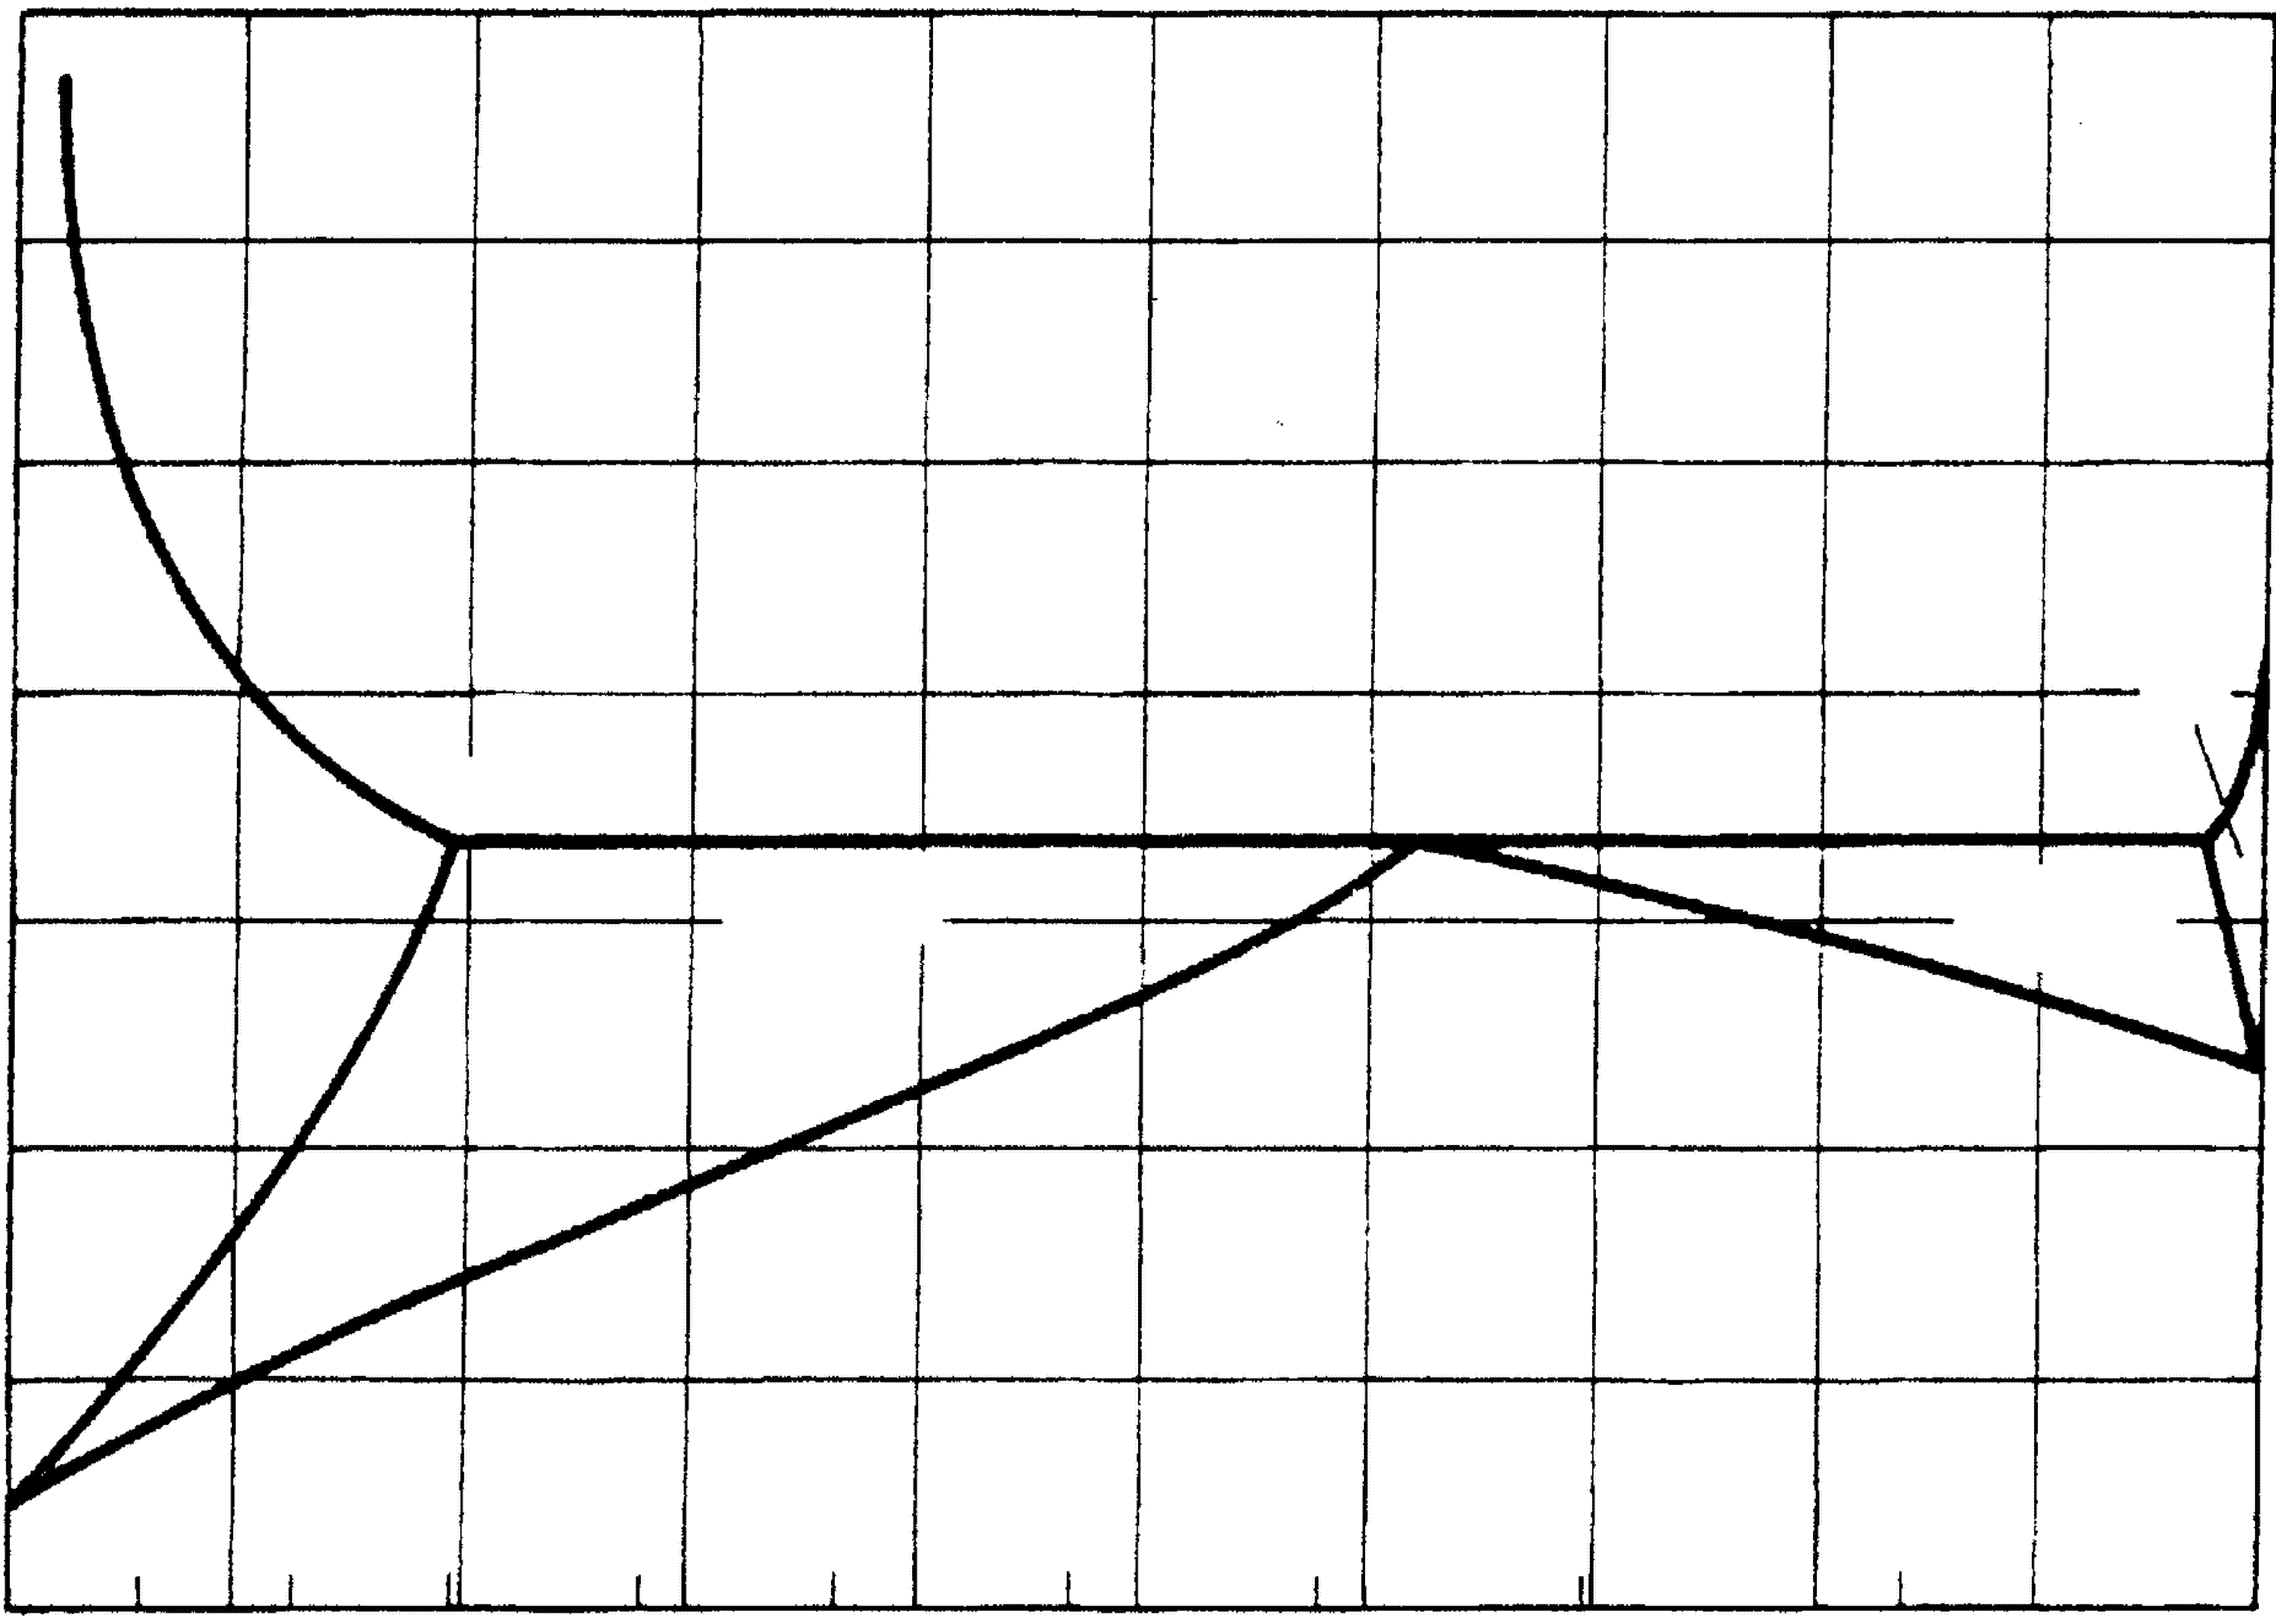
Solwus. Solwus oddziela jednofazowy roztwór stały od pola dwóch faz stałych. Pokazuje granicę rozpuszczalności w funkcji temperatury. Przesycanie polega na wejściu do pola jednofazowego, a szybkie chłodzenie ma zachować nadmiar składnika. Starzenie pozwala kontrolowanie wydzielić fazę. Przecięcie solwusu nie oznacza natychmiastowego utworzenia równowagowych wydzieleń; potrzebne są zarodkowanie i dyfuzja. Układ izomorficzny. W prostym układzie pełnej rozpuszczalności w cieczy i ciele stałym występują pola L, α oraz L+α. Przykładem przybliżonym jest Cu–Ni. Podczas chłodzenia skład pierwszego kryształu i cieczy odczytuje się na końcach poziomej linii. Oba zmieniają się wraz z temperaturą. Równowaga wymaga dyfuzji w cieczy i stałym, aby każdy kryształ ujednorodnił skład. Reguła dźwigni. Dla składu C0 między Cα i Cβ udziały masowe w zgodnej skali wynoszą: f_α = (Cβ − C0)/(Cβ − Cα), f_β = (C0 − Cα)/(Cβ − Cα). Ramię przeciwległe do fazy znajduje się w liczniku. Suma udziałów wynosi jeden. Reguła działa w polu dwufazowym dla stanu równowagowego i podstawy zgodnej z osią. Nie podaje kształtu ani rozmieszczenia faz.
Przykład dźwigni. Jeśli przy danej temperaturze Cα=20% B, Cβ=80% B, a stop ma C0=35% B, to: f_α=(80−35)/(80−20)=0,75, f_β=(35−20)/60=0,25. Faza α ma 20% B, a nie 35%. Wynik 75/25 opisuje ilość, nie skład faz. Przed rachunkiem trzeba sprawdzić, czy oś jest masowa, molowa czy atomowa.
4. Modele roztworów i reakcje niezmienne
Roztwór idealny i regularny. Dla idealnego mieszania entalpia mieszania jest zerowa, a stabilizuje je entropia konfiguracji: ΔG_mix = R T (x_A ln x_A + x_B ln x_B). Model roztworu regularnego dodaje człon entalpiczny Ω x_A x_B. Dodatnie Ω może sprzyjać luce mieszalności, ujemne — uporządkowaniu. Rzeczywiste fazy wymagają bardziej złożonych modeli podsieci i parametrów ocenianych z danych. Luka mieszalności. Jednorodna faza może rozdzielić się na dwie fazy o tej samej strukturze, lecz różnych składach. Pole ogranicza binodalna wyznaczona wspólną styczną. Wewnątrz może leżeć spinodalna, gdzie jednorodny stan jest niestabilny na dowolnie małe fluktuacje. Między spinodalną a binodalną potrzebne jest zarodkowanie. Rozpad spinodalny i zarodkowanie–wzrost dają inne morfologie mimo podobnych końcowych faz. Eutektyka. Reakcja eutektyczna podczas chłodzenia: L → α + β. Zachodzi w niezmiennej temperaturze dla określonego składu cieczy w binarnym układzie przy stałym ciśnieniu. Dwie fazy rosną wspólnie, często tworząc lamele albo pręty. „Eutektyczny” może oznaczać skład, reakcję lub mikrostrukturę; kontekst trzeba podać.
Stop hipo- i hipereutektyczny. Po stronie bogatszej w α stop hipoeutektyczny najpierw wydziela pierwotną α, a pozostała ciecz dochodzi do składu eutektycznego. Na izotermie tworzy się mieszanina α+β. Po przeciwnej stronie stop hipereutektyczny tworzy pierwotną β. Mikrostruktura zawiera fazę pierwotną i składniki eutektyki. Udział „eutektyki” przed reakcją oblicza się z ilości pozostałej cieczy tuż nad temperaturą eutektyczną. Składnik eutektyki a faza. Eutektyka nie jest trzecią fazą. Jest mikrostrukturalną mieszaniną α i β powstałą ze wspólnego frontu. W analizie obrazu jasny i ciemny składnik eutektyczny reprezentują te same fazy, które mogą występować jako pierwotne, choć skład lokalny i kształt zależą od chłodzenia. Traktowanie eutektyki jako jednej fazy psuje bilans i interpretację dyfrakcji. Perytektyka. Reakcja perytektyczna: L + α → β. Nowa β często tworzy się na granicy cieczy i α, a następnie oddziela reagujące składniki. Dalsza przemiana wymaga dyfuzji przez warstwę β. Dlatego równowagowe całkowite przereagowanie może być trudne podczas rzeczywistego chłodzenia; pozostaje rdzeń α i segregacja.
Monotektyka i niemieszalność cieczy. Reakcja monotaktyczna ma postać: L1 → L2 + α. Przed nią istnieje luka mieszalności cieczy. Różnica gęstości i napięcia międzyfazowego może prowadzić do separacji kropli, sedymentacji lub wypływania. Mieszanie elektromagnetyczne może rozdrabniać domeny, ale nie zmienia równowagowej skłonności do rozdziału. Reakcje w stanie stałym. Eutektoid: γ → α + β, jest odpowiednikiem eutektyki bez cieczy. Perytektoid ma postać α+β→γ. W stanie stałym transport jest wolniejszy, więc odległość dyfuzji i zarodkowanie silnie sterują morfologią oraz czasem. Perlit w stali jest produktem eutektoidalnym ferrytu i cementytu, a nie pojedynczą fazą. Topnienie kongruentne. Faza topi się kongruentnie, gdy ciecz ma ten sam skład co ciało stałe. Na wykresie związek może mieć maksimum likwidusu. Topnienie inkongruentne oznacza rozkład na ciecz o innym składzie i drugą fazę, często przez reakcję perytektyczną. Próba stopienia związku inkongruentnego i odlania go bez kontroli może nie odtworzyć pierwotnej fazy.
Związek stechiometryczny i zakres homogeniczności. Idealny związek liniowy istnieje przy jednym składzie. Rzeczywiste fazy międzymetaliczne często mają wąski lub szeroki zakres obsadzeń przez antystruktury i wakanse. Zakres zmienia się z temperaturą. Nazwa AB może być prototypem, nie dokładnym składem każdej próbki. Małe odchylenie może silnie zmieniać przewodnictwo, kruchość i przemiany porządek–nieporządek. Przemiana porządek–nieporządek. W uporządkowanym roztworze składniki preferują określone podsieci. Wzrost temperatury zwiększa nieporządek konfiguracji i może prowadzić do przemiany. Struktura bazowa może pozostać podobna, ale pojawiają się dodatkowe refleksy nadstruktury. Dyslokacja przecinająca uporządkowaną fazę tworzy granicę antyfazową. Uporządkowanie wpływa na umocnienie i plastyczność bez zmiany nominalnego składu.
5. Stal jako przykład układu stabilnego i metastabilnego
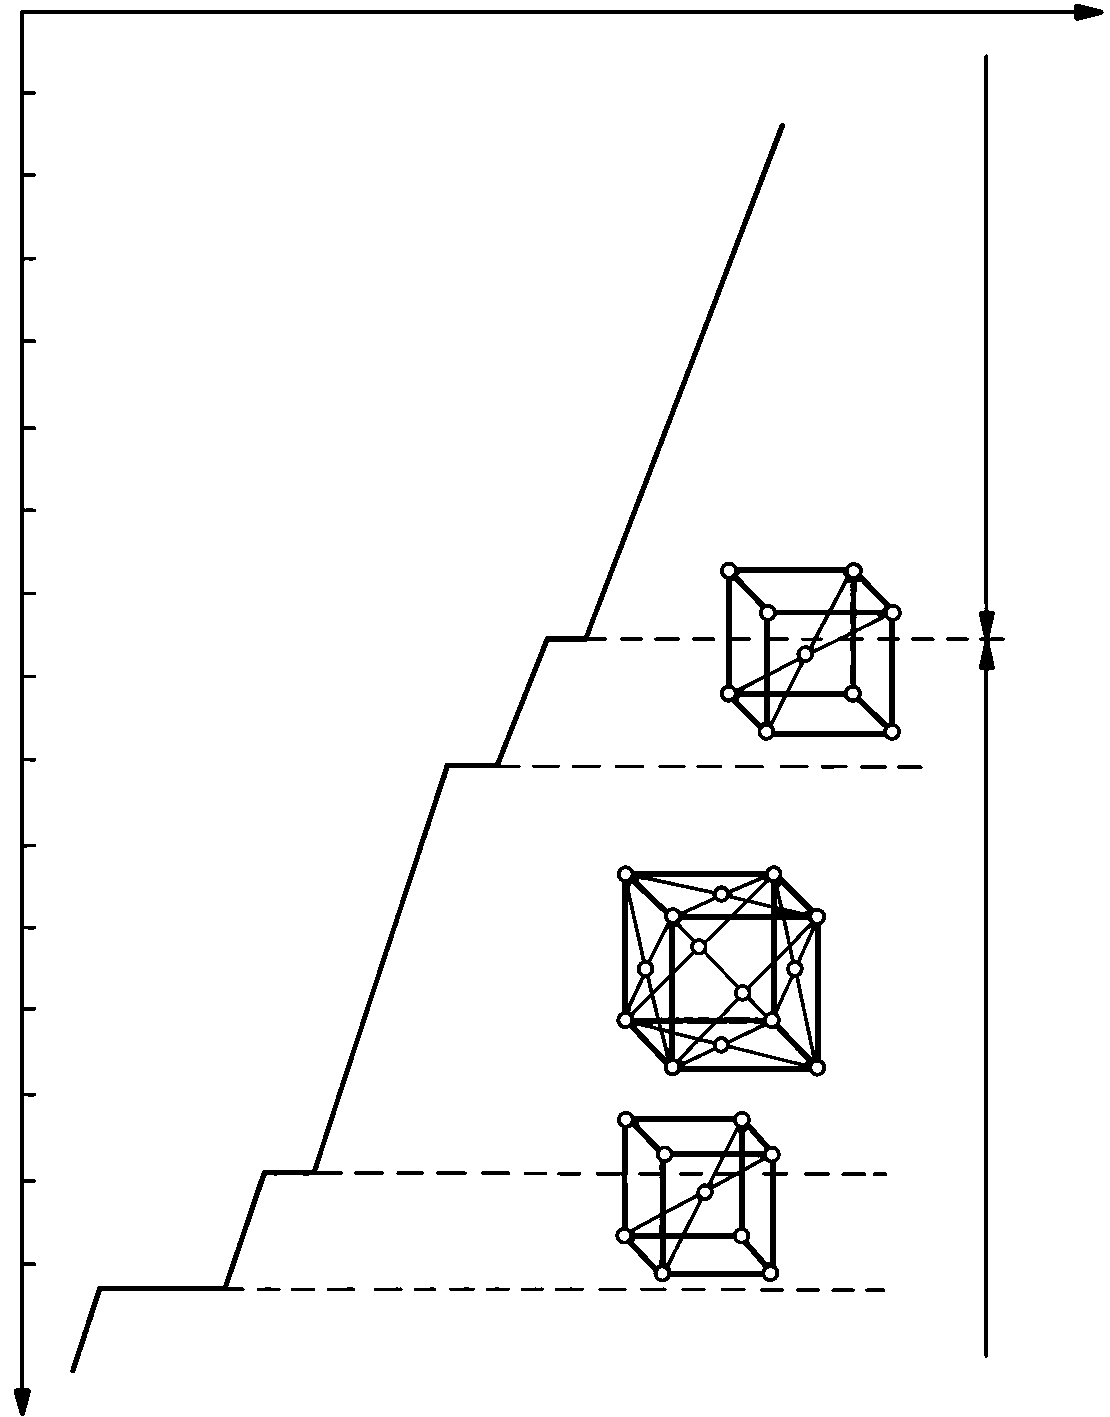
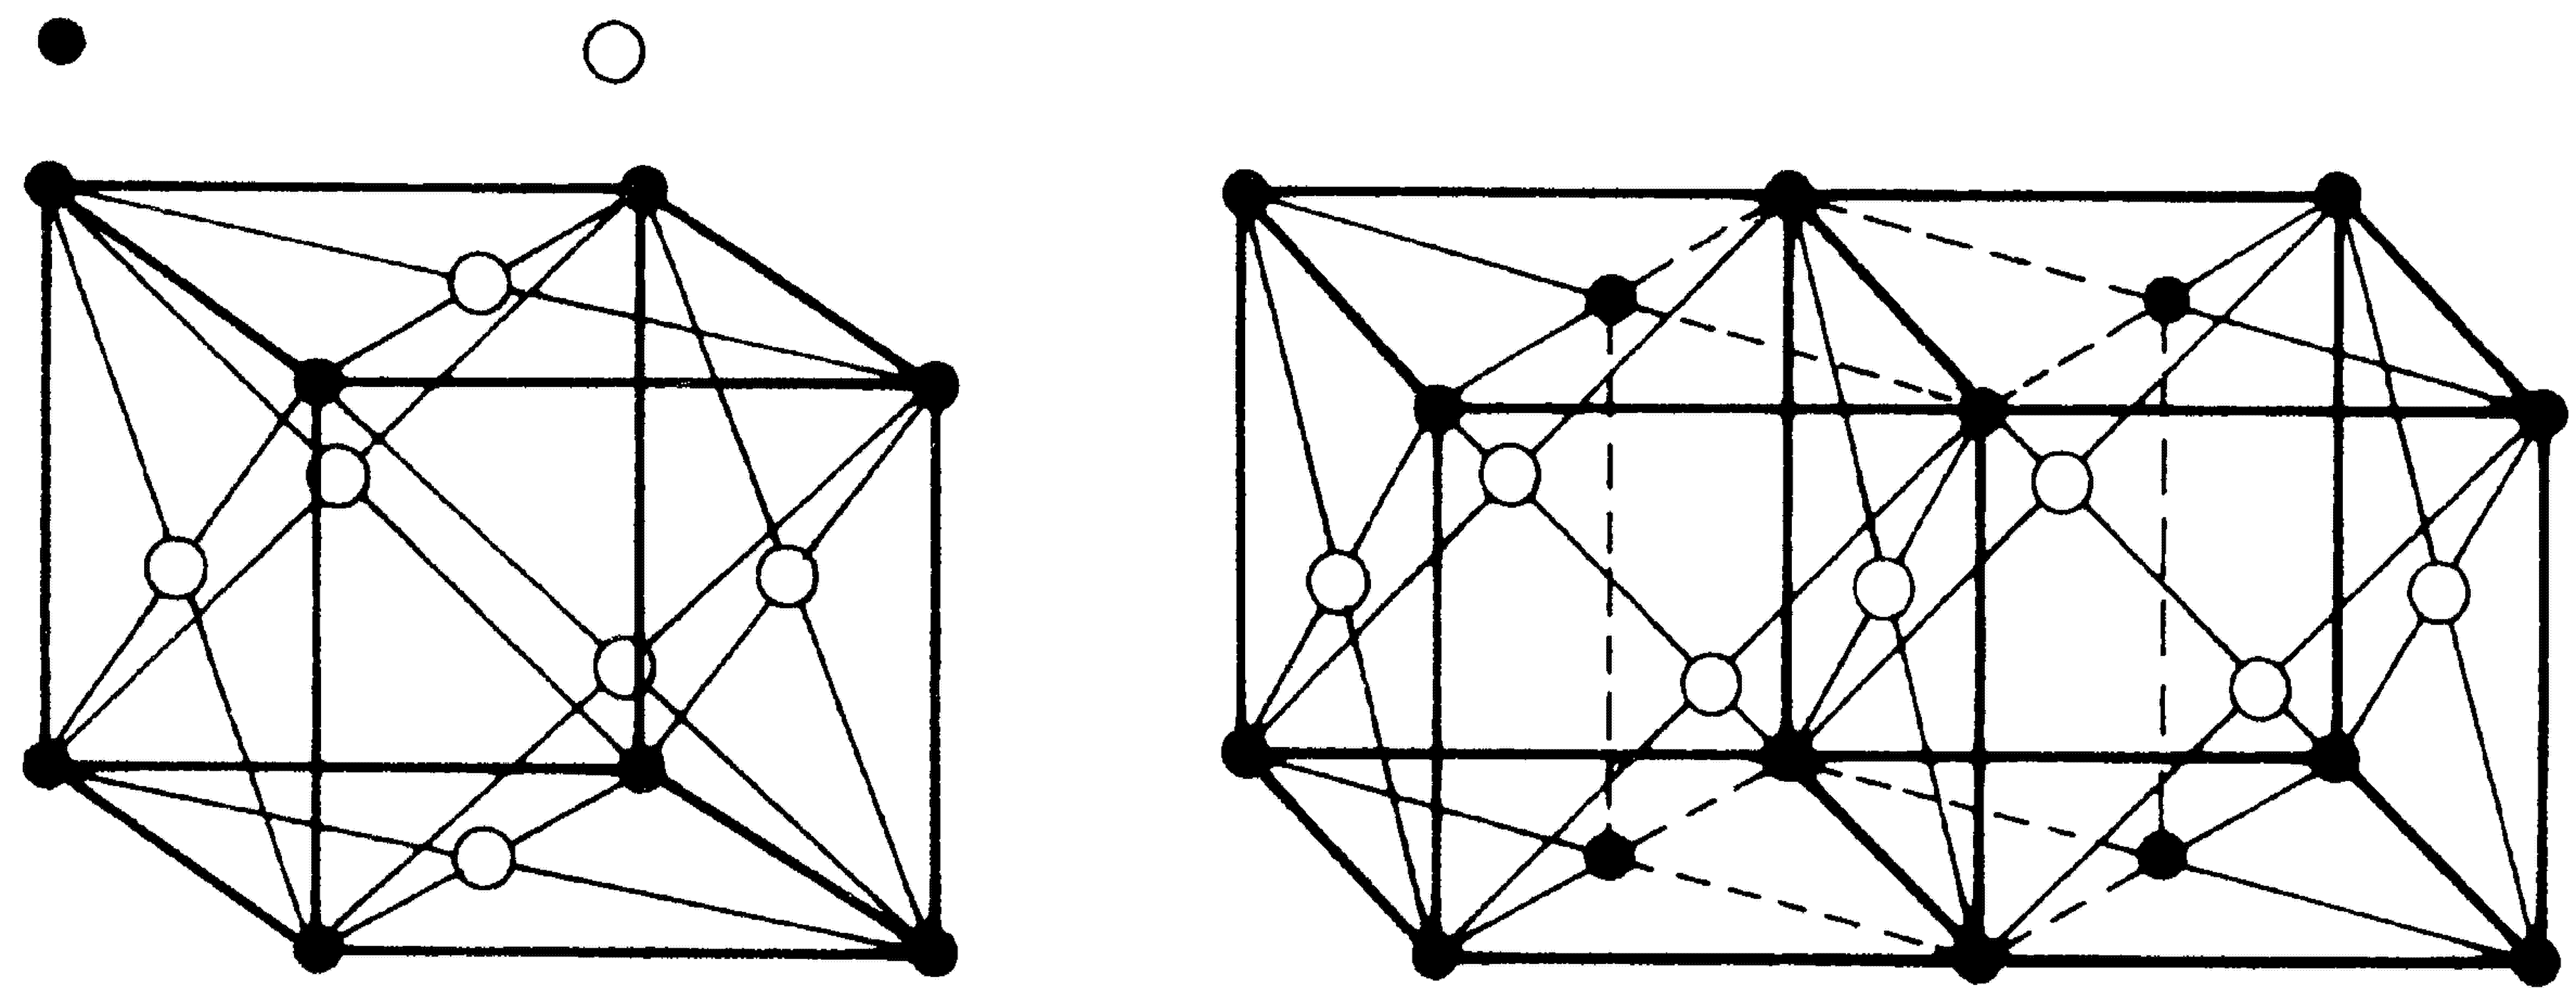
Stabilny i metastabilny układ Fe–C. Stabilny układ żelazo–grafit różni się od metastabilnego żelazo–cementyt. W stalach często używa się wykresu Fe–Fe3C, ponieważ cementyt tworzy się w praktycznych skalach czasu. Grafityzacja jest ważna w żeliwach i zależy od składu, chłodzenia oraz zarodkowania. Krzem ją wspiera, a szybkie chłodzenie sprzyja strukturom z cementytem. Wykres musi być podpisany, aby nie mieszać obu równowag. Oś węgla w Fe–Fe3C. Cementyt Fe3C ma 6,67% mas. C, ale 25% atom. C. Wykres stalowy zwykle używa procentu masowego. Granica między stalą a żeliwem jest klasyfikacją technologiczną związaną z zakresem składu i przetwarzaniem, a nie linią oddzielającą pojedyncze fazy. W stopach wieloskładnikowych dodatki przesuwają temperatury i stabilność; binarny Fe–C jest podstawą, nie pełnym modelem gatunku. Ferryt, austenit i cementyt. Ferryt α ma BCC i małą rozpuszczalność węgla. Austenit γ ma FCC i większe luki międzywęzłowe dla C. Cementyt jest związkiem o złożonej strukturze i wysokiej twardości. Przemiana alotropowa żelaza zmienia rozpuszczalność. Nie wynika ona z „rozszerzenia” tej samej sieci, lecz z innej struktury. Skład faz odczytuje się z granic, a udział z bilansu.
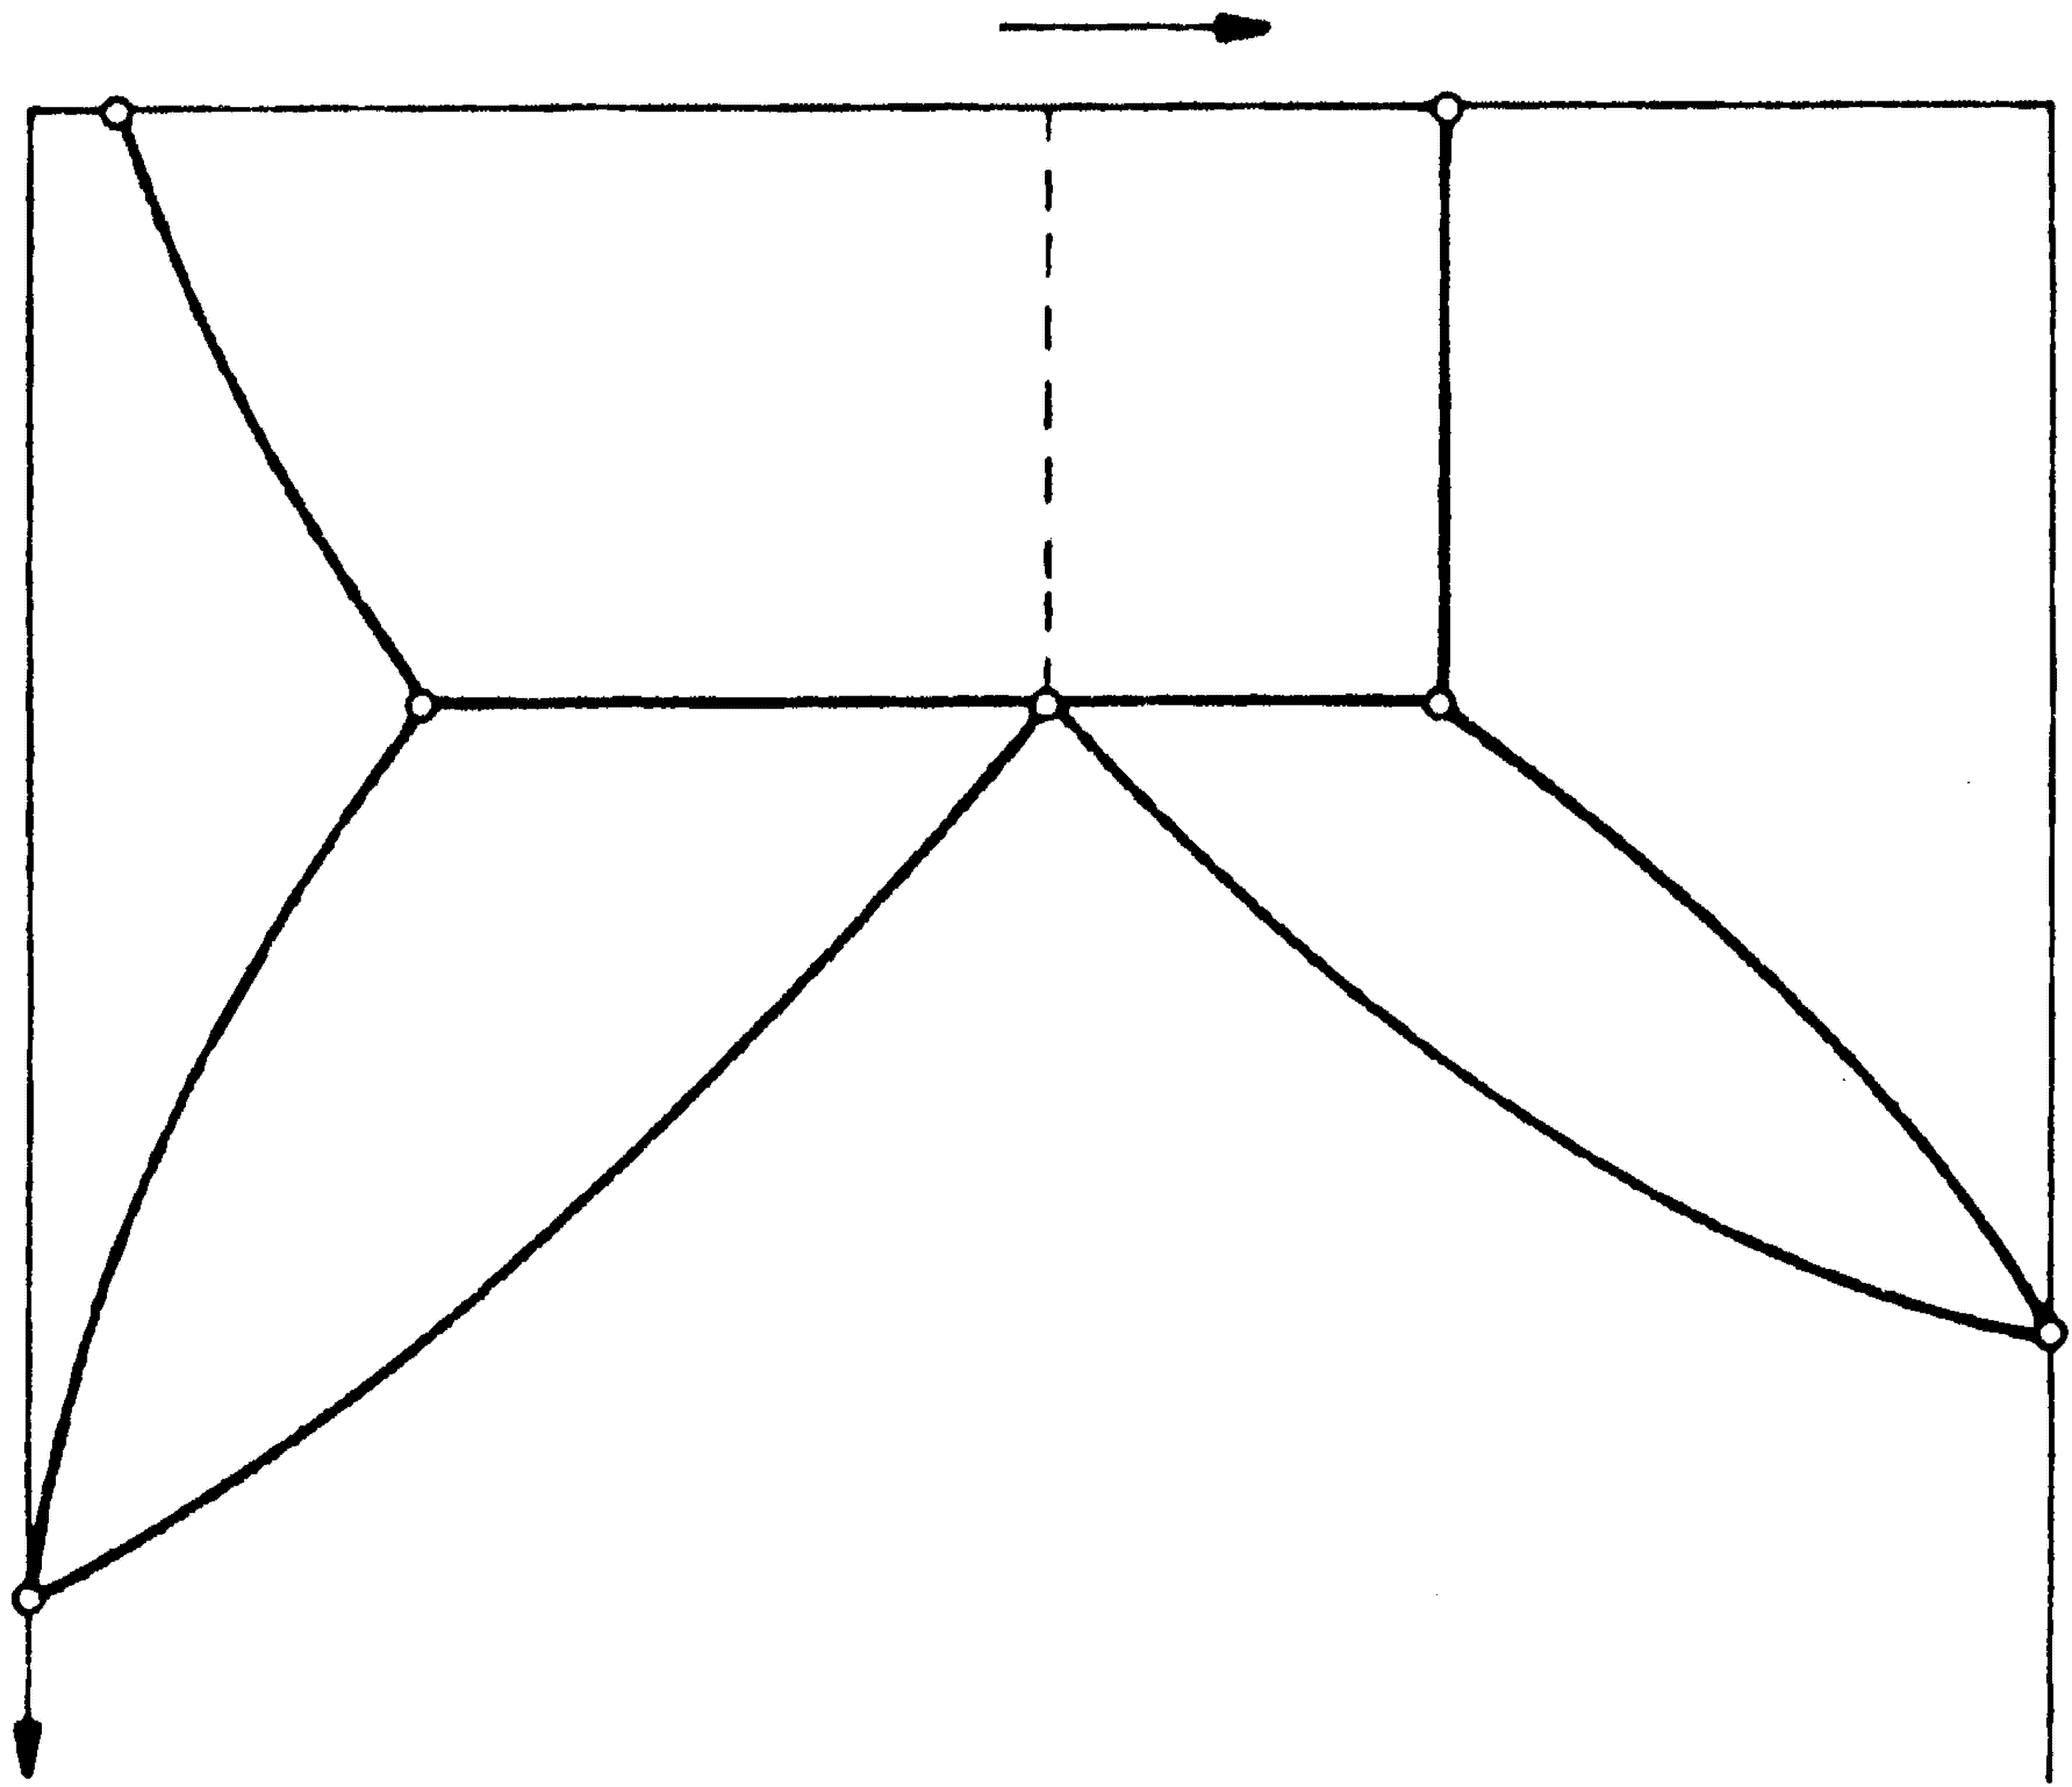
Perlit i skład podeutektoidalny. Przy chłodzeniu stali podeutektoidalnej z austenitu najpierw powstaje ferryt proeutektoidalny, a pozostały austenit wzbogaca się w C do składu eutektoidalnego. Na reakcji tworzy się perlit. Udział perlitu odpowiada ilości austenitu tuż przed przemianą, nie całkowitemu udziałowi cementytu. Rozstaw lamel zależy od przechłodzenia i kinetyki, czego sam wykres równowagi nie podaje. Stal nadeutektoidalna. Po stronie bogatszej w węgiel przed przemianą może wydzielać się cementyt proeutektoidalny, a pozostały austenit dochodzi do składu eutektoidalnego. Położenie cementytu na granicach może pogarszać udarność. Obróbka sferoidyzująca zmienia morfologię bez zmiany zestawu równowagowych faz w temperaturze pokojowej. To pokazuje, że wykres określa ilość i skład, ale nie użyteczną postać mikrostruktury.
6. Kinetyka krzepnięcia i stany nierównowagowe
Przegrzanie i przechłodzenie. Równowaga fazowa określa temperaturę równości energii, lecz przemiana potrzebuje zarodka. Bariera powierzchniowa powoduje przechłodzenie przy krzepnięciu i możliwe przegrzanie przy topnieniu. Obecność ścian tygla, tlenków i inokulantów zmniejsza barierę heterogeniczną. Czysty materiał i gładka objętość mogą przechłodzić się silniej. Temperatura przemiany z DSC zależy od szybkości i historii, więc trzeba rozróżnić onset, peak i wartość równowagową. Zarodkowanie. Dla kulistego zarodka zmiana energii łączy korzystny człon objętościowy i niekorzystny powierzchniowy: ΔG(r)=4πr²γ + (4/3)πr³ΔG_v. Przy ΔG_v<0 istnieje promień krytyczny. Zarodki mniejsze zanikają, większe rosną. Kształt, zwilżanie i anizotropia modyfikują model. Liczba miejsc zarodkowania wpływa na rozmiar ziarna. Wzrost. Po zarodkowaniu wzrost wymaga transportu ciepła i często składników. Front może być płaski, komórkowy lub dendrytyczny. Jeśli ciało stałe odrzuca składnik do cieczy, przed frontem powstaje warstwa wzbogacona. Może pojawić się przechłodzenie konstytucyjne i niestabilność. Szybkość frontu, gradient temperatury G i tempo R sterują morfologią; ich ilorazy i iloczyny mają różne znaczenie.
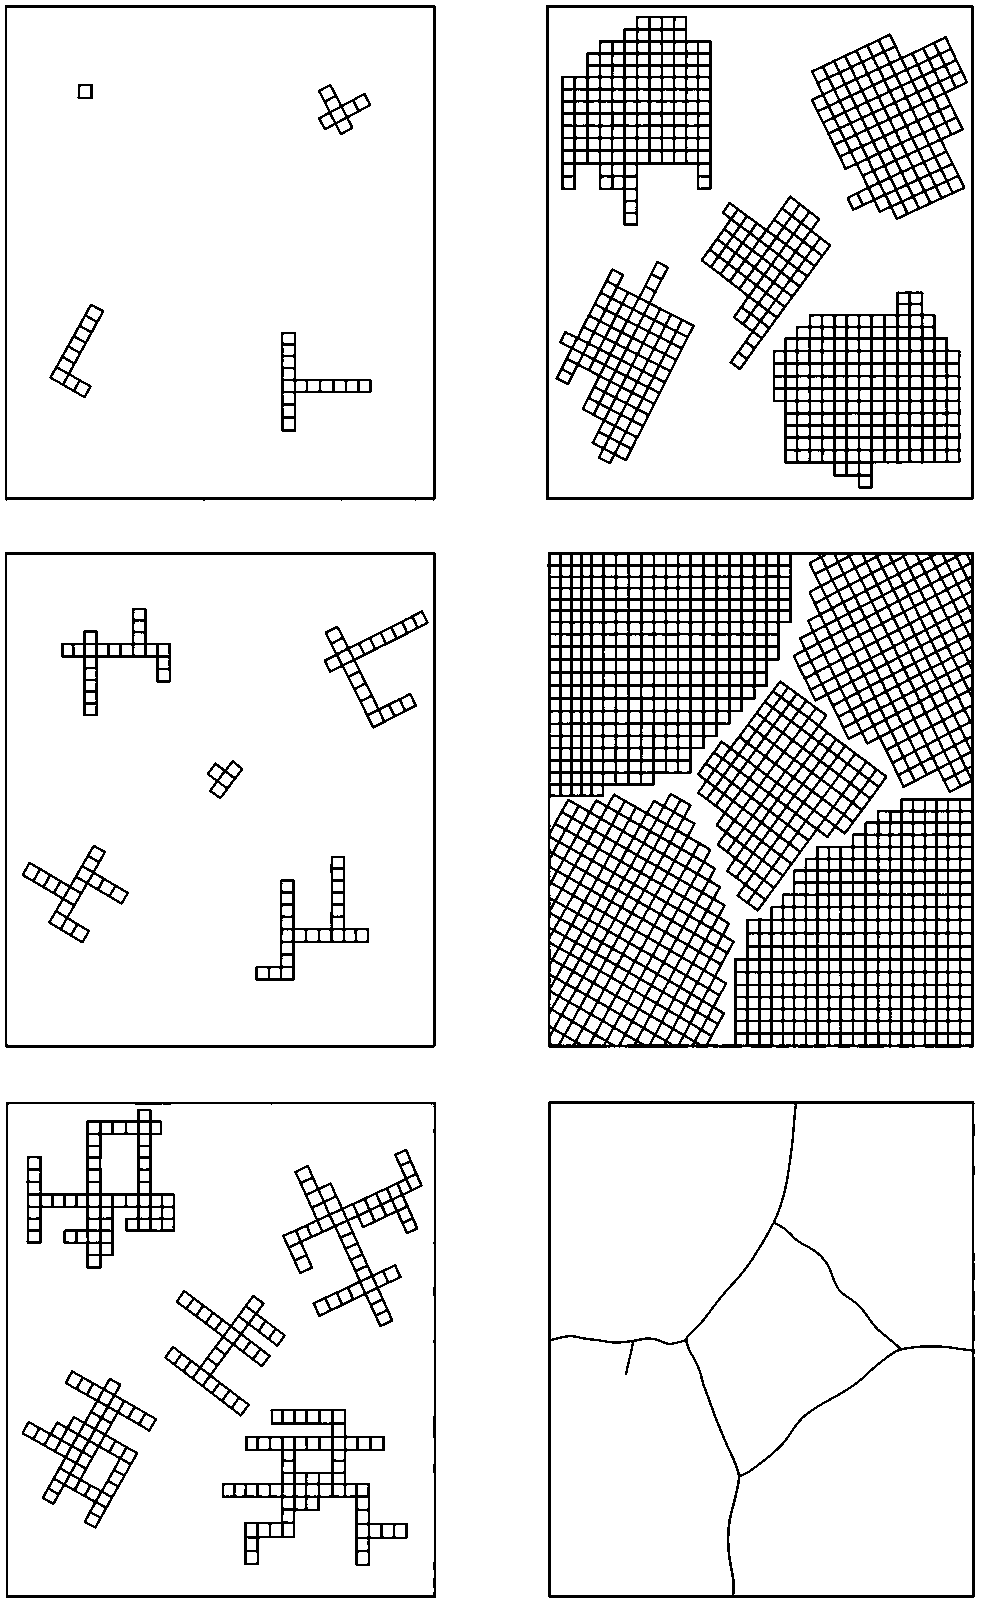
Współczynnik podziału. Równowagowy współczynnik podziału: k = C_s / C_l jest stosunkiem składu ciała stałego do cieczy na granicy w danej temperaturze. Dla k<1 ciało odrzuca składnik do cieczy. k może zależeć od temperatury i fazy. Przy dużej szybkości występuje solute trapping, a efektywny podział zbliża się do jedności. Współczynnik nie jest stałą całego wykresu bez określenia punktu. Krzepnięcie równowagowe. Model zakłada pełne mieszanie cieczy i całkowitą dyfuzję w ciele stałym. Każdy fragment kryształu dostosowuje skład do aktualnej granicy solidusu. Jest to dobre odniesienie dla bardzo wolnego chłodzenia i małej odległości dyfuzji. W odlewie dyfuzja substytucyjna w stałym jest zwykle zbyt wolna. Równowagowa ścieżka daje dolny punkt odniesienia dla segregacji, nie jej realistyczny maksimum. Model Scheila–Gullivera. Model Scheila zakłada pełne mieszanie cieczy, brak dyfuzji w stałym i lokalną równowagę na froncie. Dla stałego k: C_s = k C0 (1−f_s)^(k−1). Przewiduje narastające wzbogacenie ostatniej cieczy przy k<1. Jest drugim skrajnym przypadkiem. Rzeczywistość leży często między równowagą a Scheilem, ponieważ dyfuzja w stałym nie jest zerowa, ciecz nie zawsze jest idealnie mieszana, a fazy wtórne reagują.
Mikrosegregacja. Mikrosegregacja występuje w skali ramion dendrytów i komórek. Rdzenie mają inny skład niż obszary międzydendrytyczne. Homogenizacja wymaga dyfuzji przez odległość zależną od rozstawu. Czas skaluje się z kwadratem długości, więc drobna struktura łatwiej się wyrównuje. Lokalnie niska temperatura topnienia może wywołać nadtopienie podczas zbyt agresywnego wyżarzania, mimo bezpiecznej średniej kompozycji. Makrosegregacja. Makrosegregacja obejmuje skalę odlewu i nie znika przez krótką homogenizację. Powstaje przez przepływ wzbogaconej cieczy, skurcz, wypór, sedymentację kryształów i odkształcenie półstałej strefy. Może tworzyć segregację osiową, kanałową, dodatnią i ujemną. Próbka z jednego miejsca nie reprezentuje wytopu. Model termodynamiczny faz musi być połączony z transportem płynu oraz ciepła. Przemiana eutektyczna nierównowagowa. Stop nominalnie poza składem eutektycznym może utworzyć więcej eutektyki niż przewiduje równowaga, bo mikrosegregacja prowadzi ostatnią ciecz ku dolinie likwidusu. Skład i temperatura reakcji mogą zmienić się w układzie wieloskładnikowym. Powstają fazy niewidoczne w prostym binarnym przekroju. Ocena ilości eutektyki z równowagowej dźwigni bywa więc zaniżona dla szybkiego odlewu.
Szkło metaliczne. Jeśli ciecz ominie krystalizację, może zamarznąć strukturalnie jako szkło. Wymaga odpowiedniej kinetyki zarodkowania i wzrostu oraz szybkości chłodzenia. Temperatura zeszklenia jest przejściem kinetycznym zależnym od szybkości, nie linią równowagi pierwszego rzędu jak topnienie. Składniki wieloelementowe i niekorzystne związki rozmiarów mogą zwiększać zdolność szkłotwórczą.
7. Wykresy TTT i CCT oraz przemiany stali
TTT. Wykres TTT pokazuje początek i koniec przemiany przy izotermicznym wygrzewaniu po określonym przygotowaniu. Oś czasu jest zwykle logarytmiczna. Krzywe w kształcie C wynikają z konkurencji siły napędowej i dyfuzji. Blisko równowagi siła jest mała, przy niskiej temperaturze transport wolny. TTT nie jest wykresem fazowym: zawiera kinetykę i zależy od wielkości ziarna, historii oraz kryterium detekcji. CCT. Wykres CCT dotyczy ciągłego chłodzenia. Przemiany występują zwykle przy innych czasach i temperaturach niż w TTT, ponieważ próbka nie pozostaje izotermiczna. Krzywa chłodzenia części zależy od przekroju, medium, powierzchni i ciepła przemiany. Ten sam piec nie daje tej samej szybkości w rdzeniu i na powierzchni. CCT jest bardziej bezpośrednie dla hartowania, ale obowiązuje dla określonego austenityzowania i składu. Przemiana martenzytyczna. Martenzyt powstaje bez długozasięgowej dyfuzji przez kolektywne przemieszczenie. Jego początek Ms zależy od składu, stanu austenitu i naprężenia. Udział rośnie głównie ze spadkiem temperatury, a nie czasem izotermicznym w prostym opisie atermicznym. Pozostaje austenit szczątkowy, jeśli chłodzenie nie doprowadzi dostatecznie nisko lub stabilizacja jest duża. Martenzyt jest stanem metastabilnym, którego nie odczytuje się z równowagowego Fe–C przy temperaturze pokojowej.
Odpuszczanie. Odpuszczanie uruchamia segregację węgla, wydzielanie węglików, rozkład austenitu szczątkowego i zdrowienie zależnie od temperatury oraz czasu. Fazy równowagowe mogą być te same po różnych cyklach, lecz rozmiar, rozmieszczenie i gęstość dyslokacji pozostają inne. Parametr Hollomona–Jaffe pomaga porównywać kombinacje czasu i temperatury w ograniczonym zakresie, ale nie zastępuje kinetyki każdej reakcji.
8. Wykresy ternarne i układy wieloskładnikowe
Wykres ternarny. Składy A, B i C przedstawia się w trójkącie równobocznym, gdzie suma wynosi 100%. Wierzchołek to czysty składnik, bok — układ binarny. Linie równoległe do przeciwległego boku mają stałą zawartość składnika. Punkt odczytuje się trzema współrzędnymi sumującymi się do jedności. Różne konwencje kierunku osi wymagają sprawdzenia opisów; intuicja z prostokątnego wykresu może mylić. Przekrój izotermiczny układu ternarnego. Przy stałej temperaturze pola jednofazowe, dwufazowe i trójfazowe zajmują obszary trójkąta. W polu dwufazowym linie wiążące nie muszą być równoległe. W trójkącie trójfazowym składy faz leżą w jego wierzchołkach. Skład całkowity wewnątrz określa udziały przez bilans powierzchniowy. Zmiana temperatury przesuwa wszystkie granice; jeden przekrój nie opisuje ścieżki chłodzenia. Przekrój pionowy. Przekrój pionowy przez układ wieloskładnikowy pokazuje temperaturę wzdłuż wybranej linii składów. Może wyglądać jak binarny, ale nie musi być układem dwuskładnikowym. Linia wiążąca może wychodzić poza płaszczyznę przekroju. Reguły dźwigni nie wolno stosować bezpośrednio do pozornych końców pola, jeśli przekrój nie jest quasi-binarny. To częsty błąd w interpretacji obliczeń CALPHAD.
Projekcja likwidusu. Projekcja ternarna pokazuje temperaturę likwidusu i pierwotne pola krystalizacji na trójkącie składu. Doliny prowadzą do reakcji niezmiennych. Ścieżka cieczy podczas chłodzenia przesuwa się po powierzchni i może trafić do doliny eutektycznej albo perytektycznej. Rzut usuwa wymiar wysokości, więc izotermy temperatury są konieczne do pełnego odczytu. Układy wieloskładnikowe. Przemysłowy stop zawiera wiele pierwiastków. Pełny wykres ma zbyt wiele wymiarów do bezpośredniego rysowania. Stosuje się przekroje, projekcje, mapy udziałów i obliczenia przy zadanym składzie. Wynik zależy od bazy termodynamicznej oraz modeli faz. Prosty binarny może wyjaśniać mechanizm, ale ilościową decyzję dla nadstopu należy sprawdzić w modelu wieloskładnikowym i eksperymencie.
9. CALPHAD i modelowanie obliczeniowe
CALPHAD. CALPHAD rozwija opisy energii faz na podstawie danych eksperymentalnych i obliczeniowych. Parametry podsystemów binarnych oraz ternarnych ekstrapoluje się do układów wyższego rzędu. NIST podkreśla, że spójny zestaw funkcji opisuje granice faz i właściwości termodynamiczne, umożliwiając obliczenie cech trudnych do bezpośredniego pomiaru. Obliczenie nie tworzy prawdy bez danych. Jest wnioskiem z modelu i oceny parametrów. Modele faz w bazie. Ciecz może być modelowana jako roztwór składników, faza uporządkowana przez kilka podsieci, a związek przez ograniczone obsadzenia i wakanse. Wybór modelu decyduje, czy można opisać porządkowanie, zakres homogeniczności i defekty. Nazwy faz w różnych bazach nie zawsze są identyczne. Użytkownik powinien znać listę składników, fazy zawieszone, wersję bazy i zakres oceny. Układ oceniony i ekstrapolowany. NIST rozróżnia układ oceniony krytycznie na podstawie danych od układu ekstrapolowanego z podsystemów. Ten drugi może być bardzo użyteczny, ale ma większą niepewność w obszarach bez pomiaru. Gładka kolorowa mapa nie pokazuje automatycznie gęstości danych. Program obliczeniowy nie ostrzega przed każdym błędem wejścia. Raport wyniku powinien podawać status i wykonać test wrażliwości na skład.
Równowaga ograniczona. W obliczeniu można wyłączyć fazę, aby modelować stan metastabilny, na przykład Fe–Fe3C bez grafitu. To świadoma hipoteza. Można też zamrozić skład określonych podukładów lub obliczyć para-równowagę, gdzie wolne składniki dyfundują, a substytucyjne zachowują proporcje. Wynik ma sens tylko po opisaniu ograniczeń; inaczej „równowaga” może oznaczać różne problemy. Obliczenia Scheila w CALPHAD. Wieloskładnikowy Scheil śledzi lokalną równowagę ciecz–nowa faza przy braku dyfuzji w już utworzonym ciele stałym. Pozwala przewidzieć sekwencję i ostatnią ciecz. Nie modeluje przepływu, makrosegregacji ani pełnej kinetyki. Fazy mogą być przewidziane przy śladowym udziale, którego eksperyment nie wykryje. Wynik należy porównać z równowagą, DSC i mikrostrukturą. Baza mobilności i kinetyka. Baza termodynamiczna daje siły napędowe. Do symulacji dyfuzji potrzebne są mobilności składników, geometria i warunki brzegowe. Modele typu DICTRA rozwiązują transport wieloskładnikowy między fazami. Wynik jest wrażliwy na rozmiar domeny, skład początkowy i ruch granicy. Brak danych mobilności nie może być zastąpiony samym wykresem równowagi.
10. Przejście od wykresu do procesu technologicznego
Od wykresu do przetopu. Plan przetopu potrzebuje likwidusu, zakresu krzepnięcia, prężności par składników, reakcji z tyglem i atmosferą. Wykres objętościowy nie zawiera kinetyki parowania ani zanieczyszczenia. Kolejność ładowania może ograniczyć straty składnika lotnego i umożliwić rozpuszczenie wysokotopliwego dodatku. Mieszanie zmniejsza gradient, ale wprowadza kontakt oraz erozję. Temperatura przegrzania jest kompromisem płynności, homogenizacji, reakcji i zużycia urządzenia. Od wykresu do odlewania. Wykres wskazuje pierwszą fazę, zakres i możliwe reakcje. Model krzepnięcia przewiduje mikrosegregację, a bilans cieplny gradient oraz prędkość frontu. Właściwa mikrostruktura wymaga sterowania zarodkowaniem, zasilaniem, przepływem i chłodzeniem. Ten sam skład może dać kolumnowe lub równoosiowe ziarna. Kontrola ostatniej cieczy jest szczególnie ważna dla porowatości i gorących pęknięć. Od wykresu do homogenizacji. Najpierw identyfikuje się temperaturę bezpieczną względem lokalnego nadtopienia, następnie odległość dyfuzji i potrzebny czas. Średni solidus może być zbyt wysoki dla wzbogaconych obszarów. Homogenizacja zmniejsza segregację, ale może powodować rozrost ziarna, utlenianie i grubienie faz. Cykl wielostopniowy pozwala najpierw rozpuścić niskotopliwe składniki przy mniejszej temperaturze. Potwierdzenie wymaga profilu składu, nie tylko braku widocznej eutektyki.
Od wykresu do przesycania i starzenia. Temperatura przesycania powinna wejść w odpowiednie pole jednofazowe bez nadtopienia i nadmiernego ziarna. Szybkość chłodzenia ma zachować przesycenie przez ograniczenie dyfuzji. Starzenie tworzy sekwencję klastrów, faz metastabilnych i równowagowych. Największa twardość często występuje przed pełną równowagą. Wykres równowagi wskazuje końcową tendencję, a krzywe kinetyczne wybierają czas. Od wykresu do spawania. Spoina krzepnie w gradiencie i może przejść przez szeroką strefę półstałą. Segregacja na granicach dendrytów obniża lokalny solidus. W SWC fazy rozpuszczają się, wydzielają i przemieniają bez topienia. Cykl jest krótki oraz niejednorodny. Wrażliwość na pękanie wymaga połączenia termodynamiki, kinetyki, odkształcenia skurczowego i geometrii złącza. Od wykresu do AM. W LPBF lub DED szybkość chłodzenia, wielokrotne cykle i mała jeziorkowa skala przesuwają proces daleko od równowagi. Występują solute trapping, komórkowa segregacja i fazy metastabilne. CALPHAD wyznacza możliwe fazy i ścieżkę Scheila, a model cieplny tempo. Eksperyment potwierdza, które reakcje zdążyły zajść. Późniejsza obróbka cieplna rozpoczyna się z tego stanu, nie z równowagowego odlewu.
Od wykresu do lutowania. Temperatura likwidusu, solidusu i zwilżanie definiują okno, ale reakcje na granicy tworzą warstwy międzymetaliczne. Ich wzrost jest dyfuzyjny i zależny od czasu. NIST wykorzystuje bazy układów lutowniczych do przesiewu temperatury topnienia, zakresu krzepnięcia i skutków nierównowagowego chłodzenia. Najniższa temperatura topnienia nie wystarcza; potrzebne są niezawodność, korozja, pełzanie i kompatybilność podłoża.
11. Atmosfera, tygiel i granice przyjętego modelu
Atmosfera jako składnik. Tlen, azot, węgiel i wodór mają potencjały chemiczne ustalone przez atmosferę, ciśnienie i reakcje. Mogą stabilizować tlenki, azotki, węgliki i wodorki. Wykres Ellinghama albo diagram predominance uzupełnia wykres stopu, pokazując stabilność reakcji z gazem. Aktywność nie jest tym samym co procent objętości gazu. W próżni mała prężność całkowita nie oznacza zerowego dopływu z nieszczelności, odgazowania i wsadu. Reakcja z tyglem. Tygiel jest częścią układu termochemicznego. Stop może redukować tlenek, rozpuszczać składnik albo zwilżać i erodować ścianę. Stabilność fazowa objętości nie przewiduje szybkości reakcji granicznej ani mechanicznego pękania tygla. Potrzebne są dane aktywności, temperatura, czas i test kompatybilności. Zimny tygiel ogranicza kontakt z materiałem ogniotrwałym, ale nie usuwa atmosfery, strat i segregacji.
12. Wyznaczanie wykresu i wiarygodność danych
Jak wyznacza się wykres. Źródłami są analiza cieplna, metalografia po równoważeniu, XRD, mikroanaliza, dylatometria, pomiary aktywności i kalorymetria. Próbkę wygrzewa się dostatecznie długo, szybko zachowuje stan do badania i analizuje wiele składów. Każda metoda ma próg fazy oraz niepewność temperatury. Ocena krytyczna łączy dane, odrzuca niespójności i dopasowuje model termodynamiczny. DSC i DTA. DSC mierzy różnicę strumienia ciepła, DTA różnicę temperatury względem odniesienia. Pik wskazuje zdarzenie cieplne, nie samodzielnie nazwę fazy. Onset, maksimum i koniec mają inne znaczenie. Masa, tygiel, atmosfera i szybkość przesuwają wynik. Kalibracja temperatury oraz entalpii i cykl grzanie–chłodzenie są konieczne do interpretacji histerezy i kinetyki. Dylatometria. Przemiana zmienia długość przez rozszerzalność, objętość faz i naprężenia. Dylatometr rejestruje odchylenie od tła cieplnego. Geometria próbki i gradient wpływają na wynik. Punkt początku można wyznaczać metodą stycznych, ale zależy od kryterium. Dylatometria jest szczególnie użyteczna dla CCT i przemian stali, lecz wymaga potwierdzenia mikrostruktury.
Dyfrakcja wysokotemperaturowa. XRD in situ śledzi pojawianie i zanik faz oraz parametr sieci podczas grzania. Umożliwia odróżnienie reakcji, które w DSC dają nakładające się piki. Pomiar widzi ograniczoną objętość i orientacje. Tekstura może zmieniać intensywność, a drobna faza być poniżej progu. Temperatura próbki musi być kalibrowana, nie tylko odczytana z grzałki. Metalografia równoważonych próbek. Serię składów wygrzewa się, hartuje i analizuje składy faz. Hartowanie ma zachować stan, ale może samo wywołać przemianę bezdyfuzyjną. Mikrosonda mierzy lokalnie; potrzebna jest korekta dla małych wydzieleń i objętości oddziaływania. Duże ziarna oraz segregacja wymagają wielu punktów. Tie line jest wnioskiem z równowagi kilku próbek, nie dowolną linią łączącą dwa pomiary. Niepewność granicy. Linia na drukowanym wykresie ma grubość, a dane eksperymentalne rozrzut. Baza może przewidywać granicę z niepewnością większą niż planowany margines procesu. W pobliżu reakcji niezmiennej mała różnica składu zmienia sekwencję. Analiza wrażliwości obejmuje tolerancję chemiczną i temperaturę. Nie należy ustawiać pieca dokładnie „na linii” bez marginesu oraz testu.
Wersja i pochodzenie danych. Aktualizacja bazy może zmienić parametry i wynik. Raport CALPHAD przechowuje nazwę, wersję, fazy, składniki, ustawienia oraz plik wejściowy. NIST SRD 31 dostarcza krytycznie ocenione diagramy dla układów nieorganicznych, a program NIST/ASM historycznie oceniał układy stopowe. Źródło ma znaczenie większe niż estetyka rysunku. Wykres bez cytowania i jednostki nie powinien sterować kosztownym przetopem.
13. Procedura interpretacji i decyzja procesowa
Typowe błędy:
- mylenie składu całkowitego ze składem faz;
- użycie dźwigni poza polem dwufazowym;
- zamiana ramion w liczniku;
- pomylenie wt.% z at.%;
- traktowanie eutektyki i perlitu jako faz;
- odczyt mikrostruktury z samego pola równowagi;
- użycie przekroju ternarnego jak układu binarnego;
- pominięcie metastabilności;
- założenie pełnej dyfuzji w szybkim procesie;
- ekstrapolacja bazy bez walidacji;
- ignorowanie atmosfery i tygla;
- brak marginesu niepewności.
Procedura czytania wykresu:
- Zidentyfikuj składniki i jednostkę.
- Sprawdź ciśnienie, status oraz źródło.
- Zaznacz
C0i temperaturę. - Nazwij pole fazowe.
- W polu wielofazowym poprowadź właściwą tie line.
- Odczytaj składy faz z końców.
- Oblicz udziały bilansem.
- Prześledź drogę temperatury i reakcje.
- Oddziel fazy pierwotne od produktów reakcji.
- Dodaj kinetykę, segregację i historię.
- Sprawdź inne składniki i środowisko.
- Zweryfikuj wynik pomiarem.
Checklista przed decyzją procesową:
- Czy baza obejmuje wszystkie istotne pierwiastki?
- Czy skład partii mieści się w analizowanym zakresie?
- Czy fazy są aktywne w obliczeniu?
- Czy stan ma być równowagowy, metastabilny czy Scheila?
- Czy istnieją dane eksperymentalne w pobliżu?
- Jakie są lokalne składy po segregacji?
- Czy czas umożliwia dyfuzję?
- Czy zarodkowanie jest dostępne?
- Czy atmosfera zmienia potencjał składnika?
- Czy tygiel lub narzędzie reaguje?
- Jaki jest margines do likwidusu/solidusu/solwusu?
- Jak pomiar potwierdzi fazę i skład?
Wykres jako wspólny język. Wykres równowagi łączy metalurga, odlewnika, spawalnika, technologa obróbki cieplnej i projektanta stopu. Każdy używa go jednak do innego pytania. Metalurg pyta o stabilność i reakcję; odlewnik o pierwszą fazę i ostatnią ciecz; technolog cieplny o rozpuszczalność; spawalnik o segregację oraz SWC. Odpowiedź wymaga dodania właściwej kinetyki. Największym błędem nie jest uproszczony wykres, lecz oczekiwanie od niego informacji, których nie koduje. Równowaga jako punkt odniesienia. Proces przemysłowy rzadko osiąga pełną równowagę, ale bez niej nie wiadomo, w którą stronę zmierza. Stan równowagowy wyznacza siłę napędową, końcowe fazy i granice możliwości. Stan nierównowagowy można projektować: przesycenie, szkło, martenzyt, drobna eutektyka i solute trapping są użyteczne, jeśli historia jest kontrolowana. Doświadczony technolog nie wybiera między wykresem a eksperymentem. Używa wykresu do zaprojektowania eksperymentu, eksperymentu do sprawdzenia kinetyki, a danych do poprawienia modelu.
Materiały powiązane
- Od wiązania metalicznego do właściwości makroskopowych metalu
- Mikrostruktura jako zapis historii wytwarzania materiału
Źródła
- Celiński, Z., Materiałoznawstwo elektrotechniczne, wyd. 5, 2018 — fazy, roztwory, likwidus, solidus, eutektyka, reguła dźwigni i Fe–C.
- Blicharski, M., Inżynieria powierzchni, 2009 — dyfuzja, przemiany cieplne i zależności proces–mikrostruktura warstwy.
- Porter, D. A., Easterling, K. E., Sherif, M. Y., Phase Transformations in Metals and Alloys, 3rd ed., CRC Press, 2009 — termodynamika, zarodkowanie, dyfuzja i przemiany.
- Gaskell, D. R., Laughlin, D. E., Introduction to the Thermodynamics of Materials, 6th ed., CRC Press, 2017 — energia Gibbsa, aktywność i równowaga faz.
- NIST, Phase Diagrams & Computational Thermodynamics — rola ocenionych wykresów i termodynamiki obliczeniowej.
- Kattner, U. R., The CALPHAD method and its role in material and process development, „Tecnologia em Metalurgia, Materiais e Mineração” 13, 2016.
- NIST Standard Reference Database 31, Phase Equilibria Diagrams, wersja 6.0, 2025 — krytycznie ocenione układy nieorganiczne.
- NIST, Solder Systems in Phase Diagrams & Computational Thermodynamics — przykłady układów ocenionych, ekstrapolowanych i obliczeń nierównowagowych.
- NIST Alloy Data — kuratorowane dane właściwości termofizycznych układów jedno-, dwu- i trójskładnikowych.
- Kurz, W., Fisher, D. J., Fundamentals of Solidification, 4th ed., Trans Tech Publications, 1998 — front krzepnięcia, podział, dendryty i segregacja.